Corrigé Centrale 2025 Chimie PC — Partie A.I (Q9 à Q16) : Synthèse totale du Tamoxifène : estérifications, élimination E2 stéréospécifique, isomérisation, RMN
Sujet officiel du concours Centrale, session 2025, épreuve Chimie PC. Corrigé rédigé par Ibrahim Alame.
Sujet officiel (PDF, site du concours)
Énoncé
La synthèse se poursuit à partir de 3a et 3b (diols de la partie précédente, ). Le carbone marqué d'un astérisque indique que 6 est un mélange de deux diastéréoisomères en proportions non précisées. Notations : , , .
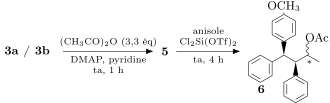
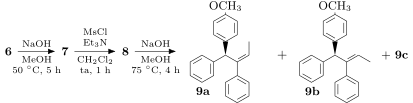
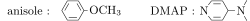
{Figure 4 — Suite de la synthèse (9a et 9b : alcènes de configurations opposées ; DMAP : 4-diméthylaminopyridine)}
Q9. Représenter 5 (sans stéréochimie).
La DMAP active l'anhydride éthanoïque (addition nucléophile puis élimination).
Q10. Site nucléophile de la DMAP mis en jeu ; justifier.
Q11. Représenter 7 ; mécanisme de sa formation à partir de 6.
Q12. Structure de 8 ; intérêt de l'étape ; rôle de la triéthylamine.
Q13. Représenter les stéréoisomères de 6 qui ont conduit respectivement à 9a et 9b ; justifier.
Un troisième alcène 9c se forme lors de .
Q14. Structure de 9c ; alcène obtenu a priori majoritairement.
Fin de la synthèse : migration de la double liaison puis installation de la chaîne latérale.
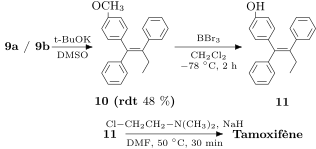
{Figure 5 — Fin de la synthèse ( ; DMSO : diméthylsulfoxyde ; DMF : N,N-diméthylformamide)}
Q15. Mécanisme de la migration de la double liaison ; expliquer le rendement en stéréoisomère 10.
Le stéréoisomère souhaité du Tamoxifène est isolé ; RMN H (), signaux caractéristiques : (t, , 2H) ; (t, , 2H) ; (q, , 2H) ; (s, 6H) ; (t, , 3H). Table de déplacements fournie (ppm) : ( à ), H alkyle ( à ), H en d'un ( à ), H éthylénique ( à ), H acétylénique ( à ), H aromatique ( à ), H aldéhydique ( à ).
Q16. Montrer que ce spectre est en accord avec la structure du Tamoxifène.
Corrigé
Q9. L'anhydride éthanoïque est en large excès ( équivalents pour deux ) et la DMAP est un catalyseur d'acylation très efficace : les deux groupes hydroxyle du diol sont estérifiés (acétylés). 5 est le diacétate :
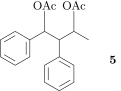
avec . Bilan : , l'acide éthanoïque étant capté par la pyridine (base et solvant). La suite confirme ce diacétate : l'étape remplace l'un des deux acétates (le benzylique) par le groupe 4-méthoxyphényle, et 6 porte encore l'autre.
Q10. La DMAP possède deux atomes d'azote porteurs d'un doublet non liant :
- l'azote du groupe diméthylamino : son doublet est conjugué avec le cycle aromatique (azote quasi plan) et délocalisé vers l'azote du cycle, il est donc peu disponible ;
- l'azote pyridinique (du cycle) : son doublet est dans une orbitale située dans le plan du cycle, orthogonale au système ; il ne participe pas à l'aromaticité et il est disponible. De plus, la délocalisation du doublet de augmente la densité électronique sur cet azote :
(forme mésomère zwittérionique, charge négative sur l'azote du cycle).
Le site nucléophile est donc l'azote du cycle pyridinique. Il s'additionne sur un carbone du carbonyle de l'anhydride ; l'élimination de l'ion éthanoate donne l'ion N-acétylpyridinium, stabilisé par la forme mésomère (d'où sa formation favorable) :
Ce cation est un agent acylant bien plus électrophile que l'anhydride (carbonyle lié à un azote chargé positivement, et DMAP neutre excellent groupe partant) : c'est l'activation électrophile. L'alcool l'attaque, la DMAP est libérée (catalyseur) et la pyridine capte le proton.
Ce que le correcteur attend : l'écriture des formes mésomères pour justifier que l'azote du cycle est le plus nucléophile, et non pas l'amine tertiaire.
Q11. La soude dans le méthanol à réalise la saponification de l'ester (acétate) restant : 7 est l'alcool secondaire , c'est-à-dire 6 où est remplacé par (même configuration de tous les centres, toujours deux diastéréoisomères en C*). Mécanisme, en notant l'ester :
- Addition nucléophile : un doublet non liant de l'ion hydroxyde attaque le carbone électrophile du carbonyle de l'ester ; le doublet de bascule sur l'oxygène. On obtient un intermédiaire tétraédrique .
- Élimination : un doublet de se rabat pour reformer et la liaison se rompt, libérant l'ion alcoolate et l'acide éthanoïque .
- Réaction acide-base : l'alcoolate (base forte, -) arrache le proton de l'acide éthanoïque () : . Cette étape, de constante très grande, est totale : elle rend la saponification quantitative.
Bilan : . Dans le méthanol, l'ion méthanolate formé par l'équilibre peut jouer le même rôle (transestérification en éthanoate de méthyle) : le produit 7 est le même. La liaison n'est jamais rompue : la configuration de C* est conservée.
Q12. 8 est l'ester méthanesulfonique (mésylate) de 7 : . Formation : l'oxygène de l'alcool attaque l'atome de soufre électrophile de , avec départ de : .
- Intérêt : le groupe hydroxyle est un très mauvais nucléofuge (, base forte). Le mésylate part sous la forme de l'ion méthanesulfonate , base conjuguée d'un acide fort (), stabilisé par mésomérie : c'est un excellent nucléofuge. L'étape active l'alcool en vue de l'élimination . Elle se fait sans toucher à la liaison : la configuration de C* est conservée (ce qui ne serait pas le cas d'une activation par un halogénure d'hydrogène).
- Rôle de : base, elle capte le chlorure d'hydrogène formé (sous forme de chlorure de triéthylammonium), ce qui déplace la réaction et protège le milieu de l'acidité (pas de carbocation ni de réarrangement). Encombrée, elle est peu nucléophile et n'attaque pas le chlorure de mésyle.
100 % gratuit
La suite du corrigé est sur Adloun
Le corrigé rédigé en entier, question par question, et le tuteur pour poser des questions sur ce sujet.
Voir le corrigé complet, gratuitementInscription gratuite en 30 secondes (e-mail, nom d'utilisateur, mot de passe, classe ou profil), sans carte bancaire : arrivée directe sur le corrigé.