Équilibres chimiques : constante, évolution et déplacement
Cours · chimie : thermodynamique et électrochimie (PT), chapitre 2 · CPGE PT (2e année) · le début du chapitre, la suite sur Adloun
Le potentiel chimique, introduit en thermodynamique physique, fournit la clé de voûte de toute la thermodynamique des transformations physico-chimiques. En le combinant sur l'ensemble des constituants d'un système siège d'une réaction, on construit une grandeur maîtresse, l'enthalpie libre de réaction , dont le signe décide à lui seul du sens d'évolution spontanée d'un mélange réactionnel isotherme et isobare. Ce chapitre rappelle ce que la chimie emprunte au second principe, construit les grandeurs de réaction et le critère d'évolution, puis en tire toutes les conséquences : définition du quotient réactionnel et de la constante thermodynamique d'équilibre , relation de van 't Hoff qui gouverne la dépendance de avec la température, critère d'évolution et détermination de l'état final (équilibre chimique versus transformation totale), lois de déplacement d'un équilibre sous l'effet d'une perturbation (température, pression, ajout d'espèce, dilution), et leur usage pour optimiser un procédé. Toutes les transformations envisagées sont supposées monothermes et monobares, et les grandeurs standard et sont considérées indépendantes de la température en dehors des changements d'état (approximation d'Ellingham).
2.1 Second principe et potentiel chimique
Cette section rassemble ce que la chimie emprunte à la thermodynamique physique : le second principe, l'entropie molaire standard, l'enthalpie libre et le potentiel chimique.
2.1.1 Second principe et entropie
Pour une transformation infinitésimale d'un système fermé,
où est la température de la frontière à travers laquelle s'effectue le transfert thermique ; au contact d'un thermostat de température , l'entropie échangée au cours d'une transformation finie vaut .
C'est l'entropie créée, , qui juge une transformation, jamais le signe de seul : l'entropie d'un système qui cède de la chaleur peut diminuer. La relation de Boltzmann interprète l'entropie par le nombre de micro-états accessibles : une réaction qui crée des molécules gazeuses l'augmente fortement.
Le troisième principe fixe à zéro l'entropie d'un cristal parfait à . L'entropie molaire standard absolue d'un corps pur, mesurée à partir de cette origine sous , est toujours positive et se tabule ; .
Les tables donnent les entropies molaires standard des ions relativement à celle de l'ion (aq), posée égale à zéro. Ces valeurs relatives peuvent être négatives () : un ion petit et chargé ordonne autour de lui davantage de molécules d'eau que .
2.1.2 Enthalpie libre et potentiel chimique
Pour un système de composition variable, et
Le potentiel chimique est intensif. Pour un système fermé à la température d'un thermostat et à la pression extérieure constante, sans autre travail que celui des forces de pression, : décroît au cours de l'évolution.
avec pour un gaz parfait (pur ou en mélange, ), pour un soluté dilué, pour un solide ou un liquide pur seul dans sa phase et pour le solvant d'une solution diluée.
2.2 Grandeurs de réaction et sens d'évolution
2.2.1 Grandeurs de réaction
On considère un système fermé, siège d'une unique réaction d'équation , où les nombres stœchiométriques algébriques sont positifs pour les produits et négatifs pour les réactifs. L'avancement (en ) repère l'état d'avancement : .
Pour une fonction d'état extensive , la grandeur de réaction est
où est la grandeur molaire partielle du constituant ( pour ; pour un corps pur seul dans sa phase, est sa grandeur molaire). Elle est rapportée à une mole d'avancement : doubler l'équation la double. En particulier, l'enthalpie libre de réaction
est la pente de la courbe ; c'est une fonction de l'état du système.
2.2.2 Grandeurs standard de réaction
En prenant tous les constituants dans leur état standard, on définit
Dans le cadre du programme, et sont indépendants de en dehors des changements d'état : est alors affine par morceaux.
Si un constituant change d'état à la température (ébullition de l'eau, du zinc…), on change de jeu de grandeurs standard de part et d'autre : par exemple, au-dessus de , une réaction qui forme le constituant à l'état vapeur a, par mole formée, et augmentés de et de . Les deux droites se raccordent à , où : la courbe est continue et présente un coude.
La réaction standard de formation d'une espèce la forme, à raison d'une mole, à partir des corps simples dans leur état standard de référence ; ses grandeurs standard et sont tabulées à , nulles pour un corps simple dans son état standard de référence. Ainsi à la température des tables ; à une autre température, on recalcule .
Si , alors pour , et (loi de Hess étendue) ; la même relation vaut pour les calculés dans un même état du système.
2.2.3 Signe de l'entropie standard de réaction
Méthode : Prévoir le signe de
On compte la variation de la quantité de gaz, : si la réaction crée du gaz, si elle en consomme, avec un ordre de grandeur de 100 à par mole de gaz. Si , ne dépasse guère et son signe n'est plus prévisible par ce compte ; en solution, la dissolution d'ions multichargés peut diminuer l'entropie.
Pour , un gaz apparaît : (expérimentalement ). Pour la synthèse de l'ammoniac , on passe de à moles gazeuses : .
2.2.4 Quotient réactionnel
En reportant dans , on obtient la décomposition fondamentale.
Avec le quotient réactionnel (sans dimension), l'isotherme de van 't Hoff s'écrit
ne dépend que de et décrit le seul mélange où toutes les activités valent ; dépend de l'état du système par . Un système sans produit a et : il évolue dans le sens direct quel que soit le signe de . À , une décade de ne vaut que .
2.2.5 Création d'entropie et sens d'évolution
Pour un système fermé siège d'une réaction unique, maintenu à température et pression fixées, sans autre travail que celui des forces de pression,
La réaction ne peut avancer que dans le sens où : sens direct si , sens inverse si .
Démonstration (Démonstration)
Le second principe, , et le premier principe à pression constante, , donnent, étant constante, . Par ailleurs, à et fixées, . En égalant, on obtient le résultat : est l'entropie créée par mole d'avancement.
Les s'additionnent comme les équations : une réaction de peut avancer couplée à une réaction de très négatif qui consomme l'un de ses produits (chloration du dioxyde de titane en présence de carbone). Un rend une transformation possible ; il ne dit rien de sa vitesse.
2.3 Constante thermodynamique d'équilibre
2.3.1 Définition et relation avec
La constante thermodynamique d'équilibre d'une réaction est définie à partir de son enthalpie libre standard :
est un nombre sans dimension, strictement positif, qui ne dépend que de la température (et de l'écriture de l'équation).
En combinant avec l'isotherme de van 't Hoff, on obtient la forme la plus utile en pratique :
À l'équilibre chimique, l'enthalpie libre passe par un minimum à et fixées : , donc
La constante existe pourtant même quand aucun équilibre n'est atteint : lorsqu'un solide pur disparaît (rupture d'équilibre, voir l'état final), le système s'arrête avec .
Ne pas confondre (dépend de l'état instantané du système, via ) et (ne dépend que de ). De même, varie au cours de la réaction alors que est fixé une fois choisie. L'équilibre correspond à , soit .
dépend de l'écriture de l'équation : multiplier l'équation par double et élève au carré ( devient ). L'état final, lui, n'en dépend pas : est élevé au carré en même temps.
2.3.2 Détermination de à partir de données
Méthode : Calculer à une température donnée
- Calculer et par la loi de Hess à partir des enthalpies standard de formation et des entropies molaires standard absolues : et .
- En déduire (grandeurs supposées indépendantes de ).
- Conclure : .
2.4 Influence de la température : relation de van 't Hoff
La constante d'équilibre dépend de la température selon
Cette relation est générale ; elle est admise. Dans l'approximation où et sont indépendants de (seule utilisée au programme), elle s'intègre entre deux températures et :
Démonstration (Démonstration dans l'approximation des grandeurs constantes)
Partons de . En dérivant par rapport à , et en traitant et comme constantes :
Ce calcul ne démontre que ce cas particulier : la relation générale, où dépend de , est admise.
Dans la même approximation, : le tracé de en fonction de est une droite de pente et d'ordonnée à l'origine . Une série de mesures de donne ainsi et ; une courbure des points signale que l'approximation atteint ses limites.
- Réaction endothermique () : est croissant avec . Une élévation de température favorise la réaction directe.
- Réaction exothermique () : est décroissant avec . Une élévation de température défavorise la réaction directe.
C'est la traduction quantitative de la loi qualitative de modération vis-à-vis de la température.
2.5 Critère d'évolution et état final
2.5.1 Sens d'évolution spontanée
Pour une transformation monotherme et monobare, le second principe impose la décroissance de : , avec égalité à l'équilibre. Le signe de pilote donc l'évolution.
À et fixés, l'évolution spontanée se fait dans le sens qui diminue :
C'est le critère établi avec la création d'entropie, exprimé à l'aide de et de : il n'est qu'une réécriture du second principe.
2.5.2 Équilibre chimique ou transformation totale
Méthode : Déterminer l'état final
- Calculer dans l'état initial et le comparer à pour trouver le sens d'évolution.
- Écrire un tableau d'avancement et exprimer ; repérer l'avancement maximal (épuisement du réactif limitant).
- Conclure selon la nature des espèces :
- système homogène (gaz, solutés) : tend vers quand un réactif s'épuise, donc a toujours une solution dans : l'état final est un équilibre chimique, toutes les espèces coexistent. Si est très grand, on peut dire la transformation quasi totale : c'est une approximation, dont on calcule le reste (on pose , on tire de la petite quantité restante du réactif limitant, et l'on vérifie qu'elle est bien petite) ;
- un solide (ou un liquide) pur peut disparaître : son activité reste égale à tant qu'il existe, et ne dépend pas de sa quantité. Si ne peut atteindre avant sa disparition, il disparaît : transformation totale, ou rupture d'équilibre, et l'état final vérifie . Sinon, équilibre en présence du solide.
L'ordre de grandeur de ne suffit pas à dire une réaction « totale » ou « nulle » : il dépend de l'écriture de l'équation, et le résultat dépend des concentrations ou des pressions. On vérifie toujours l'hypothèse en calculant le reste. Contre-exemple : la dissociation de l'acide éthanoïque () atteint à (exercice résolu sur la loi d'Ostwald).
2.6 Déplacement d'un équilibre et optimisation d'un procédé
Un système à l'équilibre subit une perturbation lorsqu'on modifie un paramètre intensif (, ) ou la composition. Le système évolue alors pour atteindre un nouvel état d'équilibre. Le sens de ce déplacement se prévoit par le signe de juste après la perturbation ( devient différent de ).
2.6.1 Effet de la température
À pression et composition figées, une perturbation en température ne modifie pas mais change . D'après van 't Hoff :
Une augmentation de température déplace l'équilibre dans le sens endothermique (qui absorbe de la chaleur) ; une diminution le déplace dans le sens exothermique.
2.6.2 Effet de la pression totale (systèmes gazeux)
Pour un mélange de gaz parfaits, , où .
À température constante, une augmentation de la pression totale déplace l'équilibre dans le sens d'une diminution de la quantité de matière gazeuse ( plus faible), et réciproquement. Si , la pression est sans effet.
2.6.3 Ajout d'un constituant
- Ajout isotherme-isobare d'un gaz inerte (systèmes gazeux) : à constante, l'introduction d'un gaz inactif dilue les fractions molaires actives ; l'effet est équivalent à une diminution de pression et déplace l'équilibre, si , dans le sens d'augmentation de la quantité de gaz (aucun effet si ).
- Ajout à volume constant d'un gaz inerte : les pressions partielles des constituants actifs sont inchangées, ne varie pas : aucun déplacement.
- Ajout d'un réactif (à ou ) : le système évolue généralement dans le sens de consommation de l'espèce ajoutée, mais l'analyse rigoureuse passe par le calcul du nouveau comparé à .
2.6.4 Effet d'une dilution
En solution, diluer (ajout de solvant) diminue toutes les concentrations des solutés. Le quotient varie comme : une dilution déplace l'équilibre dans le sens d'augmentation du nombre de solutés dissous (sens de la dissociation). C'est la loi de dilution d'Ostwald pour les acides faibles : le coefficient de dissociation croît quand on dilue.
Toutes ces « lois de modération » supposent que l'on ne modifie qu'un seul paramètre à la fois, les autres étant maintenus constants. Une perturbation composée (par exemple compression adiabatique, qui change et ) exige un raisonnement au cas par cas via le signe de .
2.6.5 Optimiser un procédé
Les lois de modération se résument par le principe de Le Chatelier : une perturbation déplace l'équilibre dans le sens qui tend à en modérer l'effet. Optimiser une synthèse, c'est choisir les conditions qui rapprochent l'état final du produit voulu, en agissant sur l'un des deux termes de .
Méthode : Optimisation thermodynamique d'un procédé
- Agir sur : seule la température le modifie, dans le sens donné par van 't Hoff (basse température pour une réaction exothermique, haute pour une réaction endothermique). Compromis avec la vitesse : à basse température la réaction est lente ; un catalyseur l'accélère sans changer , et l'on travaille au plus bas compatible avec son activité (température d'amorçage).
- Agir sur , à fixé, pour le maintenir au-dessous de : pression totale (si ), dilution par un gaz inerte à pression fixée (si ), excès d'un réactif bon marché, élimination d'un produit au fur et à mesure (condensation, absorption, distillation), recyclage des réactifs non convertis.
- Minimiser un produit secondaire : il naît d'une autre réaction, qui a son propre quotient et sa propre constante. On choisit les conditions qui maintiennent ce quotient au voisinage de sa constante (par exemple en réintroduisant le produit secondaire à l'entrée du réacteur), ou qui abaissent cette constante (température), ou l'on bloque cette réaction cinétiquement (catalyseur sélectif).
est exothermique et : le froid favorise mais rend la réaction trop lente ; on travaille vers (catalyseur au fer), sous 150 à , en proportions stœchiométriques, en condensant l'ammoniac formé et en recyclant le gaz non converti. La thermodynamique fixe la limite ; la cinétique décide si on l'approche.
Complément (hors programme PT : capacité numérique du programme de PC). Le script suivant illustre la loi de modération thermique ; il n'est pas exigible en PT.
Capacité numérique : Taux d'avancement à l'équilibre en fonction de la température
On considère la réaction unique en phase gazeuse (isomérisation, ), avec et constants. En partant d'une mole de pure, l'avancement à l'équilibre coïncide avec le taux d'avancement , et . On résout , soit , où est obtenu par la relation de van 't Hoff. Le programme trace en fonction de .
import numpy as np
import matplotlib.pyplot as plt

R = 8.314                 # J/K/mol
drH = -20.0e3             # enthalpie standard de reaction (J/mol) : exothermique
drS = -50.0               # entropie standard de reaction (J/K/mol)

def K_standard(T):
    """Constante d'equilibre via K = exp(-DrG0 / RT), DrG0 = DrH - T DrS."""
    drG = drH - T * drS
    return np.exp(-drG / (R * T))

def taux_equilibre(T):
    """Pour A = B partant de A pur : alpha = K / (1 + K)."""
    K = K_standard(T)
    return K / (1.0 + K)

T = np.linspace(250, 800, 400)      # temperatures en kelvin
alpha = taux_equilibre(T)

plt.figure(figsize=(7, 4))
plt.plot(T, alpha, color="crimson", lw=2)
plt.axhline(0.5, ls="--", color="gray", lw=0.8)
plt.xlabel("Temperature T (K)")
plt.ylabel("Taux d'avancement a l'equilibre alpha")
plt.title("Reaction exothermique : alpha decroit avec T (van 't Hoff)")
plt.ylim(0, 1)
plt.grid(alpha=0.3)
plt.tight_layout()
plt.savefig("taux_equilibre.png", dpi=150)
print("K(300 K) =", K_standard(300.0), " -> alpha =", taux_equilibre(300.0))
print("K(600 K) =", K_standard(600.0), " -> alpha =", taux_equilibre(600.0))
# Sortie obtenue en l'executant :
# K(300 K) = 7.4235010820085945  -> alpha = 0.8812845169408408
# K(600 K) = 0.1347073286516485  -> alpha = 0.11871548305915915
Le programme affiche , soit , et , soit . Pour une réaction exothermique, décroît quand augmente, conformément à la loi de modération thermique ; on inverserait le sens de variation en prenant .
2.7 Synthèse du chapitre
- Second principe : c'est l'entropie créée, , qui juge une transformation. pour un corps pur ; ions : valeurs relatives à .
- Grandeurs de réaction : ; grandeurs standard par les tables et la loi de Hess ; une combinaison linéaire d'équations a la combinaison linéaire des grandeurs standard ; , constants en dehors des changements d'état. Signe de : compter .
- Création d'entropie : à et fixées ; c'est , non , qui décide du sens.
- Enthalpie libre de réaction : , avec (quotient réactionnel, sans dimension).
- Constante d'équilibre : définie par , d'où . À l'équilibre et .
- Critère d'évolution : sens direct ; sens indirect. État final d'un système homogène : toujours un équilibre (« quasi total » si est grand, reste calculé) ; transformation totale seulement par disparition d'un solide ou d'un liquide pur (rupture d'équilibre, ).
- van 't Hoff : ; croît avec si endothermique, décroît si exothermique.
- Déplacements : sens endothermique ; sens de moins de gaz ; dilution sens de plus de solutés ; gaz inerte à constant aucun effet.
- Optimisation : agir sur (température, en compromis avec la vitesse) ou sur (pression, inerte, excès de réactif, élimination d'un produit, recyclage) ; un produit secondaire se combat sur son propre quotient.
2.8 Travaux dirigés
2.8.1 Second principe, potentiel chimique et grandeurs de réaction
Exercice 1 — Prévoir le signe de : la règle des gaz, son ordre de grandeur, ses pièges
Entropies molaires standard à 298 K (tables NBS), en :
| espèce | espèce | ||
|---|---|---|---|
| (graphite) | |||
| (calcite) | |||
On étudie les huit transformations suivantes : (a) ; (b) ; (c) ; (d) la même avec l'eau à l'état de vapeur ; (e) ; (f) ; (g) la dissolution ; (h) la dissolution .
On donne aussi, calculés avec la même table : pour , pour la vaporisation et pour . La formule de Boltzmann, , où est le nombre de micro-états accessibles, est rappelée.
1) Sans calcul, prévoir le signe de pour chaque transformation à l'aide de . Pour lesquelles ce compte ne permet-il pas de conclure ?
2) Calculer des huit transformations. Pour celles de ces onze réactions (les huit et les trois données) dont , calculer . Quel ordre de grandeur retenir ? Que vaut quand ?
3) Comparer (c) et (d). D'où vient le facteur voisin de 50 entre les deux valeurs ?
4) Comparer les dissolutions (g) et (h). On lit souvent que « passer en solution augmente le désordre ». Interpréter le signe de (h). Comment une entropie molaire standard peut-elle être négative, alors que le troisième principe fait de l'entropie d'un corps pur une grandeur positive ?
5) La combustion du monoxyde de carbone s'écrit ou . Calculer les deux . est-elle une grandeur intensive ?
Démonstration (Corrigé)
La stratégie. Une entropie molaire de gaz vaut 150 à 250 , celle d'un solide ou d'un liquide quelques dizaines : une mole de gaz créée ou consommée pèse beaucoup plus que tout le reste. On prévoit donc par , on vérifie par les tables avec , et l'on cherche les cas où la prévision ne dit rien ou se trompe.
1) Le compte des gaz. (a) : . (b) : . (c) : . (d) ; (e) ; (f) : le compte ne conclut pas. (g) et (h) : aucun gaz, ; on serait tenté de dire « un solide se disperse en ions libres : » ; on va voir que c'est vrai pour (g) et faux pour (h).
2) Les valeurs. Avec :
- (a) ;
- (b) ;
- (c) ;
- (d) ;
- (e) ;
- (f) ;
- (g) ;
- (h) .
Les prévisions de la question 1 sont toutes confirmées. Rapportée à une mole de gaz créée ou consommée, vaut (a), (b), (c), (), (vaporisation), () : de 100 à 180 par mole de gaz. C'est l'ordre de grandeur à retenir, et il donne une estimation avant tout calcul. Quand , en revanche, les valeurs sont petites : , , , soit : leur signe dépend des détails (masses, nombre d'atomes, structure des molécules), et aucune règle simple ne le prévoit.
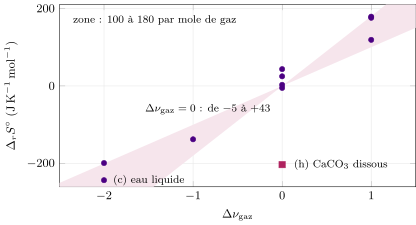
La zone colorée est celle où vaut de 100 à 180 par mole de gaz : les six réactions à y tombent ; la dissolution du carbonate de calcium, elle, est très loin de ce que le compte des gaz laisse attendre.
Interprétation par Boltzmann. Une mole de gaz dispose d'un volume environ mille fois plus grand que la même mole condensée, et ses molécules tournent et se déplacent librement : son nombre de micro-états accessibles est démesurément plus grand. Créer une mole de gaz multiplie par un facteur énorme, d'où un saut de de l'ordre de la centaine de par mole.
3) L'état de l'eau. (c) et (d) ne diffèrent que par l'état des deux moles d'eau : , soit deux vaporisations à l'envers. Avec l'eau vapeur, et est presque nulle ; avec l'eau liquide, deux moles de gaz disparaissent et l'on retrouve . Premier piège : l'état physique de chaque espèce fait partie de l'équation ; une équation sans états n'a pas de (le rapport entre les deux vaut ).
4) Les ions doublement chargés. La dissolution de augmente l'entropie () : les ions, libres dans l'eau, sont plus dispersés que dans le cristal. Celle de la diminue fortement () : un ion doublement chargé, petit et très chargé, oriente et immobilise autour de lui une couche épaisse de molécules d'eau (eau d'hydratation) ; l'ordre ainsi imposé au solvant l'emporte largement sur la dispersion des ions. Deuxième piège : en solution, le compte des « particules libérées » ne suffit pas, il faut aussi compter ce que devient le solvant.
Les valeurs négatives de et de ne contredisent pas le troisième principe : on ne sait pas mesurer l'entropie d'un ion seul (une solution est électriquement neutre), et les tables donnent les entropies des ions relativement à celle de l'ion (aq), posée égale à zéro. Seules les combinaisons électriquement neutres, comme , ont un sens absolu ; une valeur négative dit seulement que l'ion ordonne l'eau davantage que .
5) L'écriture de l'équation. : ; : . Troisième piège : est rapportée à une mole d'avancement, et l'avancement dépend des nombres stœchiométriques choisis : doubler l'équation double (comme et ). Ce n'est donc pas une grandeur intensive du système au sens où l'est la température ; elle n'a de sens qu'accompagnée de son équation. Le bilan physique, lui, n'en dépend pas : pour une mole de brûlée, vaut mole avec la première écriture et une mole avec la seconde, et la variation d'entropie est la même.
Ce que l'exercice installe. Le compte des gaz prévoit le signe de et son ordre de grandeur, 100 à 180 par mole de gaz ; quand , et le signe n'est plus prévisible. Trois pièges : l'état physique de chaque espèce (l'eau liquide ou vapeur change d'un facteur 50), les ions multichargés en solution (l'eau d'hydratation ordonnée, entropies d'ions relatives à , éventuellement négatives), l'écriture de l'équation ( est rapportée à une mole d'avancement).
Exercice 2 — La prise du plâtre : l'entropie du système diminue, la transformation se fait quand même
Le plâtre est du sulfate de calcium hémihydraté ; gâché avec de l'eau, il se réhydrate en gypse, dont les aiguilles enchevêtrées forment le solide :
Données à 298 K (tables NBS ; hémihydrate de la variété ) :
| espèce | () | () |
|---|---|---|
Masse molaire de l'hémihydrate : . On gâche de plâtre avec d'eau, à 20 °C et sous 1 bar ; la réaction est totale (on l'admet), les solides et l'eau en excès restent des phases pures, et l'on prend et à 298 K. Pour une phase condensée de capacité thermique que l'on chauffe de à , la variation d'entropie est .
1) Calculer et . Interpréter leurs signes. L'entropie du système diminue-t-elle au cours de la prise ? Cela interdit-il la transformation ?
2) Prise lente au contact de l'air à 20 °C, le plâtre restant à 20 °C. Calculer l'avancement, la masse d'eau consommée, le transfert thermique reçu par le système, la variation d'entropie du système, l'entropie échangée et l'entropie créée. Conclure. Rapporter l'entropie créée à une mole d'avancement et comparer à .
3) Prise dans un moule calorifugé : la transformation est adiabatique et isobare. La capacité thermique du plâtre gâché et de la paroi intérieure du moule vaut . Calculer l'élévation de température, puis et l'entropie créée.
4) Démoulé, le plâtre chaud se refroidit au contact de l'air à 20 °C. Calculer l'entropie créée pendant ce refroidissement, puis l'entropie créée totale du chemin « moule puis refroidissement ». Comparer à la question 2 et expliquer.
Démonstration (Corrigé)
La stratégie. Le second principe juge une transformation par l'entropie créée, , jamais par le signe de seul : un système qui cède de la chaleur à l'extérieur peut voir son entropie diminuer. On fait le bilan sur deux chemins entre les mêmes états extrêmes.
1) Grandeurs de réaction. Loi de Hess :
La réaction est exothermique : l'eau qui s'insère dans le cristal y forme des liaisons (avec les ions, et liaisons hydrogène) plus fortes que dans le liquide. Elle diminue l'entropie : , mais une mole et demie d'eau liquide, mobile, se trouve immobilisée dans un réseau cristallin. Les phases étant pures, l'entropie du système varie de : elle diminue. Cela n'interdit rien : le système n'est pas isolé, et c'est l'entropie créée qui doit être positive.
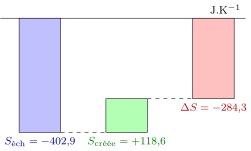
2) Au contact de l'air. Avancement : ; eau consommée : (l'excès, 514 g, sert à rendre la pâte maniable et s'évapore ensuite). Transformation monobare à constante, sans autre travail que celui de la pression : , soit 118 J libérés par gramme de plâtre. Puis, avec :
La transformation est permise : l'entropie que le système perd est plus que compensée par celle qu'il « exporte » avec la chaleur cédée à l'air. Par mole d'avancement : , et
La coïncidence n'en est pas une : les phases étant pures, la quantité est l'enthalpie libre de réaction, et l'entropie créée par mole d'avancement vaut . C'est le résultat que le problème de la séance établira en général.
3) Dans le moule calorifugé. Adiabatique et monobare : . On décompose l'évolution en deux étapes fictives entre les mêmes états : la réaction à 20 °C (), puis l'échauffement du mélange final () :
soit , 52 °C : le plâtre chauffe nettement, ce que l'on sent à la main. L'entropie est une fonction d'état, on suit le même chemin fictif :
Rien n'est échangé () : . Cette fois l'entropie du système augmente : la chaleur libérée reste dedans.
4) Le refroidissement. Le plâtre passe de à en cédant à l'air, à 293,15 K :
Total du chemin « moule puis refroidissement » : , soit sans les arrondis intermédiaires : la même valeur qu'à la question 2. Ce n'est pas un hasard : les états initial et final sont les mêmes, donc aussi () ; et dans les deux cas la même chaleur, 118,1 kJ, a été cédée à l'air à la même température de 20 °C, donc est la même. L'entropie créée ne dépend ici que des états extrêmes et de la température de l'extérieur ; on l'a seulement répartie autrement : une part dans la réaction (98,2), une part dans le transfert thermique du plâtre chaud vers l'air froid (20,5).
Ordre de grandeur et cas limite. par mole, c'est peu : la prise est une transformation « juste permise », ce qui explique qu'on puisse déshydrater le gypse en hémihydrate par un chauffage modéré (le plâtre se fabrique en cuisant le gypse vers 150 °C). Si l'eau consommée était de la vapeur au lieu d'un liquide, perdrait : la fixation de vapeur d'eau abaisse fortement l'entropie du système, et c'est elle qui fait du plâtre cuit un produit qui reprend l'humidité de l'air.
Ce que l'exercice installe. C'est l'entropie créée, , qui juge une transformation, pas le signe de : une réaction exothermique peut faire baisser l'entropie du système et rester permise. Pour des phases pures, et, au contact d'un thermostat à , : l'entropie créée par mole d'avancement vaut . Entre deux mêmes états, avec la même chaleur cédée à la même température extérieure, l'entropie créée totale ne dépend pas du chemin ; seule sa répartition change.
Exercice 3 — Convertir le en gaz de synthèse : pourquoi une réaction d'enthalpie libre standard positive démarre
La conversion inverse du gaz à l'eau, , est une voie de valorisation du dioxyde de carbone : le monoxyde de carbone et le dihydrogène forment un « gaz de synthèse » à partir duquel on fabrique des carburants. Données à 298 K (tables NBS) :
| espèce | ||||
|---|---|---|---|---|
| () | ||||
| () |
Un réacteur contenant un catalyseur est maintenu à et ; on y introduit de et de . Les gaz sont parfaits ; le potentiel chimique de chacun est .
1) Calculer , et . À quelle température change-t-il de signe ? Un élève en conclut : « à 800 K, la réaction ne se fait pas ». Qu'en penser ?
2) Exprimer les quantités de matière et les fractions molaires en fonction de l'avancement . En écrivant , montrer que
3) Montrer que en vérifiant que ici. En déduire et l'expression de en fonction de .
4) Calculer et pour ; ; ; ; . Que vaut quand ? Dans quel sens le système évolue-t-il au départ ? Entre quelles valeurs de le sens d'évolution s'inverse-t-il ?
5) Pour recycler une partie des produits, on alimente le réacteur avec un mélange : : : dans les proportions , puis , toujours à 800 K et 1 bar. Dans quel sens chaque mélange évolue-t-il ?
6) Le résultat dépend-il de la pression totale ? Cas limite : que devient si tous les réactifs et produits sont des solides ou des liquides purs, chacun seul dans sa phase ?
Démonstration (Corrigé)
La stratégie. décrit une situation particulière, celle où chaque gaz est sous 1 bar ; le mélange réel n'y est jamais. On construit à partir des potentiels chimiques, on lit le sens d'évolution sur sa pente , et l'on voit ce que dit vraiment.
1) Grandeurs standard. (endothermique) ; (faible : , comme l'annonce la règle des gaz). Puis
qui s'annule à et devient négatif au-delà. La conclusion de l'élève est fausse : dit seulement qu'un mélange où les quatre gaz sont chacun sous 1 bar évoluerait en sens inverse. Notre mélange initial ne contient ni ni : il faut calculer son .
2) . , , constant ; , , et . Alors
Le premier terme vaut , c'est-à-dire une constante plus ; le second, , vaut en . D'où l'expression demandée. Le terme en est toujours négatif : c'est l'effet du mélange, qui abaisse .
3) La pente de . À et fixées, . Or et , donc , puisque les fractions molaires somment à 1. Il reste, avec :
avec . (On vérifie aussi en dérivant l'expression de la question 2.)
4) Valeurs. Avec :
| (mol) | |||||
|---|---|---|---|---|---|
| () | |||||
| () |
Quand , et : un système qui ne contient aucun produit avance toujours dans le sens direct, quel que soit le signe de , parce que le terme de mélange l'emporte sur tout. Le système évolue donc dans le sens direct ( impose ), et décroît. Entre () et (), la pente change de signe : un mélange de composition évoluerait en sens inverse. L'évolution s'arrête entre les deux, là où est minimale ; la composition exacte de cet état est l'objet du cours sur les équilibres. Remarquons qu'en , et : c'est le seul point où le des tables décrit le système.
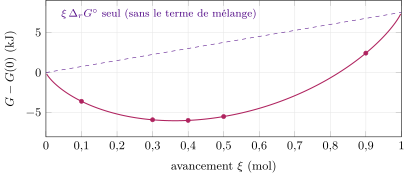
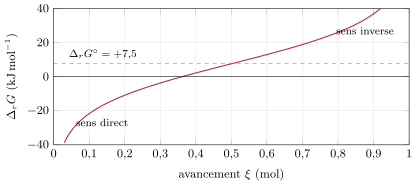
En haut, la courbe (trait plein) ; en tirets, ce que serait sans le terme de mélange : une droite de pente , qui ferait croire que rien ne se passe. En bas, sa pente : négative au départ, elle croît et change de signe entre 0,3 et 0,4.
5) Recyclage. : , : sens direct, mais de peu. : , : sens inverse, le mélange recyclé reformerait du . Trop de produits recyclés font rebrousser chemin à la réaction ; d'où l'intérêt, pour ce procédé, de séparer l'eau (on la condense) avant de recycler, ou de travailler plus chaud, au-dessus de 978 K, où .
6) Pression et cas limite. avec : la pression totale ne change ni , ni , ni le sens d'évolution. Si tous les constituants étaient des phases condensées pures, toutes les activités vaudraient 1 : , à tout avancement, et serait une droite : la réaction irait jusqu'à l'épuisement d'un réactif si , et ne démarrerait pas si . C'était le cas du plâtre de l'exercice précédent. C'est le mélange (gaz, solutés) qui courbe .
Ce que l'exercice installe. fait de l'enthalpie libre une fonction de l'avancement, dont la pente est ; le système évolue dans le sens qui fait décroître . Le signe de ne décide pas du sens d'évolution : il ne décrit que le mélange où chaque activité vaut 1 ; un système sans produit démarre toujours dans le sens direct (). Le terme de mélange courbe ; sans mélange (phases pures), est une droite.
Exercices du chapitre
- Prévoir le signe de : la règle des gaz, son ordre de grandeur, ses pièges corrigé
- La prise du plâtre : l'entropie du système diminue, la transformation se fait quand même corrigé
- Convertir le en gaz de synthèse : pourquoi une réaction d'enthalpie libre standard positive démarre corrigé
- L'argenterie noircit : un milliardième de bar suffit corrigé
- Le procédé Ostwald : pourquoi l'ammoniac brûle en NO et non en diazote corrigé
- Le tartre de la bouilloire : à composition fixée, la température change le signe de corrigé