Conversion de groupes caractéristiques
Cours · chimie organique 2 (PC), chapitre 1 · CPGE PC (2e année) · le début du chapitre, la suite sur Adloun
Introduction
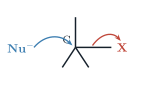
La chimie organique de synthèse consiste à transformer une molécule en une autre par une succession de réactions choisies : on parle de stratégie de synthèse. Chaque étape modifie un ou plusieurs groupes caractéristiques (aussi appelés groupes fonctionnels) : on convertit un alcool en aldéhyde, un acide en ester, une cétone en alcool, etc. Le programme de PCSI a introduit les substitutions nucléophiles (, ), les éliminations (, ), les additions nucléophiles sur le groupe carbonyle (organomagnésiens, ion hydrure, acétalisation), l'activation des alcools et la protection du groupe carbonyle. Ce chapitre les prolonge en se concentrant sur la grande famille des composés à carbone électrophile : les dérivés carbonylés (aldéhydes et cétones) et les dérivés d'acides carboxyliques (chlorures d'acyle, anhydrides, esters, amides).
Le fil conducteur est unique : un atome de carbone porteur d'une liaison vers un oxygène (le groupe carbonyle ) est polarisé. Le carbone, appauvri en électrons, est électrophile ; il subit l'attaque d'un nucléophile. Selon la nature du carbonyle, la réaction s'arrête à l'addition (aldéhydes et cétones, qui n'ont pas de bon groupe partant) ou se poursuit par un départ de nucléofuge pour redonner un carbonyle (dérivés d'acides : c'est la substitution nucléophile acylique). Comprendre et hiérarchiser cette réactivité, savoir activer un groupe peu réactif, protéger un groupe fragile, et enchaîner ces briques pour construire des polymères : tel est l'objet de ce chapitre.
Le chapitre s'ouvre sur une réactivité nouvelle en PC, les additions électrophiles sur les doubles liaisons , puis, après des rappels de première année sur le carbonyle et les additions nucléophiles, on étudie successivement :
- les additions électrophiles sur les alcènes (hydratation en milieu acide, hydroboration puis oxydation) et leurs régiosélectivités opposées ;
- les additions nucléophiles sur les aldéhydes et cétones (hydratation, acétalisation et protection, organomagnésiens, réduction), rappels de première année ;
- la réactivité comparée des dérivés d'acides carboxyliques et les substitutions nucléophiles acyliques (estérification, amidation, hydrolyses, saponification, interconversions) ;
- l'activation d'un groupe caractéristique (transformer un mauvais groupe partant en bon) ;
- la protection des groupes carboxyle, amino et hydroxyle ;
- les polymères de condensation (polyesters, polyamides) et la structure primaire des peptides.
1.2 Additions électrophiles sur les doubles liaisons C=C
Une double liaison est un site riche en électrons : le doublet , disponible et polarisable, en fait un nucléophile qui réagit avec les espèces déficitaires en électrons. On parle alors d'addition électrophile : un électrophile se fixe sur la double liaison, qui s'ouvre. Ces additions ne figurent pas au programme de PCSI ; le programme de PC en retient deux, qui convertissent un alcène en alcool avec des régiosélectivités opposées : l'hydratation en milieu acide et l'hydroboration--oxydation.
1.2.1 Hydratation en milieu acide : règle de Markovnikov
En présence d'eau et d'un catalyseur acide (par exemple l'acide sulfurique dilué, ou l'acide phosphorique sur support en phase gazeuse dans l'industrie), un alcène fixe une molécule d'eau : le bilan est l'addition d'un atome et d'un groupe de part et d'autre de la double liaison, formant un alcool.
La réaction est renversable (sa réaction inverse est la déshydratation acide d'un alcool, vue en première année) : un excès d'eau et une température modérée favorisent l'alcool.
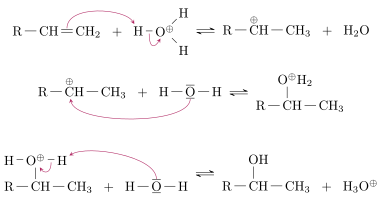
Le mécanisme, en catalyse acide, comporte trois étapes, toutes renversables :
- protonation de la double liaison : le doublet capte un proton de l'ion oxonium, formant un carbocation. Le proton se fixe de façon à engendrer le carbocation le plus stable ; c'est l'étape cinétiquement déterminante ;
- addition de l'eau (nucléophile) sur le carbone chargé positivement, donnant un alcool protoné ;
- déprotonation de l'oxygène, qui libère l'alcool et régénère (catalyseur).
La régiosélectivité découle de l'étape 1 : le carbocation le plus substitué (tertiaire secondaire primaire), stabilisé par les effets inductifs donneurs () des groupes alkyle voisins, se forme préférentiellement (postulat de Hammond : l'état de transition, proche du carbocation, est lui aussi le plus stable). Le groupe se fixe donc sur le carbone le plus substitué : c'est la règle de Markovnikov.
Plus la double liaison est substituée par des groupes alkyle, plus le carbocation formé à l'étape cinétiquement déterminante est stable, plus l'état de transition est bas et plus l'hydratation est rapide. À concentration d'acide fixée, les vitesses d'hydratation de l'éthène, du propène et du 2-méthylpropène croissent dans cet ordre et diffèrent de plusieurs ordres de grandeur d'un alcène à l'autre. Un alcène qui conduit à un carbocation tertiaire réagit donc incomparablement plus vite qu'un alcène qui ne peut conduire qu'à un carbocation primaire.
Le passage par un carbocation intermédiaire expose l'hydratation acide aux réarrangements (migrations d'hydrure ou de groupe alkyle vers un carbocation plus stable) et ne présente aucune stéréosélectivité (le carbocation plan est attaqué sur ses deux faces). Ces limites motivent la voie alternative, l'hydroboration.
1.2.2 Hydroboration--oxydation : régiosélectivité anti-Markovnikov
Le borane (employé sous forme de complexe avec un éther, le THF) s'additionne sur une double liaison carbone-carbone terminale. Le traitement ultérieur par le peroxyde d'hydrogène en milieu basique (, ) remplace le bore par un groupe . Le bilan des deux étapes est un alcool.
Chaque liaison peut s'additionner : un borane réagit en fait avec trois alcènes, et le bilan s'écrit , puis . Le mécanisme de l'hydrolyse oxydante n'est pas exigible.
L'addition du borane est concertée : le doublet de l'alcène attaque la lacune électronique du bore (électrophile) pendant que la liaison transfère son hydrogène, avec son doublet, sur l'autre carbone. L'état de transition est cyclique à quatre centres ; l'hydrogène et le bore se fixent sur la même face de la double liaison (addition syn).
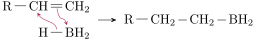
L'atome de bore, porteur de deux substituants, est l'extrémité la plus encombrée du réactif : il se place sur le carbone le moins substitué (le moins encombré), l'hydrogène, petit, sur le plus substitué. La régiosélectivité est gouvernée par les effets stériques. L'hydrolyse oxydante substituant au bore sans changer sa position, le groupe hydroxyle se retrouve sur le carbone le moins substitué : le bilan est anti-Markovnikov. Contrairement à l'hydratation acide, il n'y a pas de carbocation, donc aucun réarrangement.
1.2.3 Comparaison des deux voies
À partir d'un même alcène terminal , on obtient deux alcools différents selon la voie choisie :
| Voie | Position du | Alcool obtenu |
|---|---|---|
| Hydratation acide (Markovnikov) | le plus substitué | |
| Hydroboration (anti-Markovnikov) | le moins substitué |
Le choix de la voie permet de placer le groupe à volonté sur l'un ou l'autre carbone de la double liaison de départ : les deux méthodes sont complémentaires en synthèse.
1.3 Le groupe carbonyle : polarisation et réactivité (rappel de première année)
Cette section et la suivante (groupe carbonyle, additions nucléophiles des organomagnésiens, de l'ion hydrure et des alcools, acétalisation et protection du carbonyle) rappellent le programme de PCSI. Elles sont nécessaires à la suite du chapitre ; les notions nouvelles en PC reprennent à la section sur les dérivés d'acides carboxyliques.
Le groupe carbonyle est constitué d'un atome de carbone lié à un atome d'oxygène par une double liaison . Le carbone est trigonal plan (trois domaines électroniques, modèle VSEPR) : le carbonyle et les trois liaisons du carbone sont coplanaires (angles voisins de ). L'oxygène, plus électronégatif, attire le doublet : la liaison est fortement polarisée .
Cette polarisation confère au carbonyle une double réactivité :
- le carbone est un site électrophile : il est attaqué par les nucléophiles (ions hydrure , carbanions, alcools, amines, eau…) ;
- l'oxygène porte des doublets non liants : c'est un site basique, protonable en milieu acide, ce qui accroît encore le caractère électrophile du carbone.
On distingue selon ce que porte le carbone du carbonyle :
- les dérivés carbonylés : aldéhydes () et cétones (). Le carbone porte ou un carbone : pas de groupe partant. Le bilan est une addition.
- les dérivés d'acides carboxyliques : chlorures d'acyle (), anhydrides, esters (), amides (). Le carbone porte un groupe électronégatif potentiellement partant (, , , ). Le bilan est une substitution (addition puis élimination).
On appelle nucléophile une espèce riche en électrons (doublet non liant ou liaison disponible) capable de céder un doublet pour former une liaison. Sa force dépend de la charge, de l'électronégativité, de la polarisabilité et de l'encombrement. Un électrophile est une espèce déficitaire en électrons. Ces notions, vues en PCSI, structurent tout ce chapitre.
1.4 Additions nucléophiles sur les aldéhydes et cétones (rappel de première année)
1.4.1 Réactivité comparée aldéhyde / cétone
À carbone électrophile équivalent, un aldéhyde est plus réactif qu'une cétone vis-à-vis d'un nucléophile, pour deux raisons :
- effet électronique : un groupe alkyle est légèrement donneur () ; deux groupes alkyles (cétone) enrichissent davantage le carbone que un seul (aldéhyde), diminuant sa charge ;
- effet stérique : deux groupes encombrent l'approche du nucléophile et gênent le passage à l'état de transition tétraédrique.
1.4.2 Hydratation : formation des gem-diols
L'eau, nucléophile faible, s'additionne de façon renversable sur le carbonyle pour donner un gem-diol (deux sur le même carbone) :
L'équilibre est en général très déplacé vers le carbonyle (le gem-diol est instable), sauf pour les carbonyles très électrophiles (méthanal, chloral) où l'hydrate est majoritaire.
L'addition d'un nucléophile faible (eau, alcool) sur un carbonyle est catalysée par les acides. La protonation de l'oxygène rend le carbone beaucoup plus électrophile ; l'ion formé est décrit par deux formes mésomères :
La forme mésomère de droite montre que le carbone porte une charge positive : l'ion carbonyle protoné est très réactif vis-à-vis du nucléophile faible. La catalyse acide est un mécanisme récurrent de tout ce chapitre.
1.4.3 Acétalisation et protection des dérivés carbonylés
En milieu acide, un aldéhyde ou une cétone réagit avec deux équivalents d'alcool (ou un diol) pour donner un acétal : un carbone porteur de deux groupes . Le bilan libère une molécule d'eau :
Le mécanisme, entièrement renversable et catalysé par , se décompose en deux additions nucléophiles successives séparées par des étapes acido-basiques :
- protonation du carbonyle (activation) ;
- addition du premier alcool après déprotonation, un hémiacétal ;
- protonation du puis départ d'eau ion oxocarbénium (stabilisé par l'oxygène) ;
- addition du second alcool puis déprotonation acétal.
Méthode : Déplacer un équilibre d'acétalisation
Toutes les étapes sont des équilibres. Pour former l'acétal, on déplace l'équilibre dans le sens direct :
- en éliminant l'eau formée (distillation hétéroazéotropique dans un appareil de Dean-Stark, desséchant) ;
- en utilisant l'alcool en large excès (ou un diol qui donne un acétal cyclique entropiquement favorisé).
Inversement, l'acétal est hydrolysé en milieu acide aqueux (excès d'eau), ce qui régénère le carbonyle.
Un acétal est stable en milieu basique et vis-à-vis des nucléophiles (organomagnésiens, hydrures). L'acétalisation est donc la méthode standard pour protéger temporairement un aldéhyde ou une cétone pendant qu'on réalise une réaction ailleurs sur la molécule. On protège (milieu acide anhydre, diol), on effectue la réaction voulue, puis on déprotège par hydrolyse acide. Un aldéhyde, plus électrophile, s'acétalise plus vite qu'une cétone : on peut protéger sélectivement l'aldéhyde d'une molécule qui porte les deux groupes, pas l'inverse.
1.4.4 Addition des organomagnésiens (réactifs de Grignard)
Un organomagnésien (réactif de Grignard, ) est préparé par action du magnésium sur un halogénoalcane dans l'éther anhydre. La liaison est très polarisée : le carbone porte une charge partielle négative et se comporte comme un carbanion, à la fois nucléophile fort et base forte.
Étant une base très forte, est détruit par tout hydrogène acide (eau, alcools, acides, amines…) : il faut opérer en milieu strictement anhydre et aprotique. La présence d'un ou libre sur le substrat impose de le protéger au préalable, par un groupe lui-même inerte vis-à-vis du magnésien (un ester ne convient pas : le magnésien s'y additionne).
Le carbone nucléophile du magnésien attaque le carbone électrophile du carbonyle. Il se forme une liaison et un alcoolate de magnésium, hydrolysé lors du traitement acide final (« hydrolyse ») en alcool :
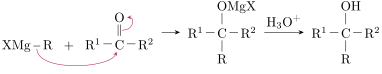
La classe de l'alcool obtenu dépend du carbonyle de départ :
- méthanal alcool primaire ;
- autre aldéhyde alcool secondaire ;
- cétone alcool tertiaire.
La liaison créée allonge le squelette carboné : c'est l'intérêt majeur du réactif de Grignard (synthèse magnésienne d'un alcool, reprise au chapitre sur la création de liaisons carbone-carbone avec les esters et les époxydes).
1.4.5 Réduction des dérivés carbonylés
Les hydrures complexes fournissent un ion hydrure , nucléophile qui s'additionne sur le carbonyle. On distingue :
- le tétrahydruroborate de sodium (première année) : hydrure doux, utilisable en milieu protique (eau, alcool), réduit aldéhydes et cétones mais pas les esters ni les acides ;
- le tétrahydruroaluminate de lithium : hydrure fort, détruit par l'eau (milieu anhydre obligatoire), réduit en plus les esters en alcools primaires (programme de PC, chapitre suivant) ; il réduit aussi acides et amides, ce qui n'est pas exigible.
Un aldéhyde est réduit en alcool primaire, une cétone en alcool secondaire :
On assimile le réactif à une source d'ion hydrure qui attaque le carbone électrophile ; l'alcoolate formé est ensuite protoné à l'hydrolyse.
Les réductions par les hydrures relèvent formellement de l'oxydo-réduction (le carbone gagne un ), mais leur mécanisme est bien une addition nucléophile : c'est pourquoi on les traite ici. Le chapitre suivant reprend l'aspect redox (réduction des esters, hydrogénation).
1.5 Réactivité des dérivés d'acides carboxyliques
1.5.1 Le motif commun : substitution nucléophile acylique
Sur un dérivé d'acide (où est le groupe partant : , , , ), le nucléophile s'additionne sur le carbone, formant un intermédiaire tétraédrique ; puis le groupe part sous forme de nucléofuge, régénérant un carbonyle. Le bilan est une substitution, dite nucléophile acylique (addition puis élimination).
Contrairement aux aldéhydes/cétones, l'addition n'est pas la fin : la présence d'un groupe partant permet la reformation du carbonyle, plus stable. Le motif addition--élimination est la clef de toute la section.
1.5.2 Échelle de réactivité électrophile
La réactivité électrophile décroît dans l'ordre :
L'acide carboxylique lui-même se place au niveau de l'ester, mais il est souvent inerte en pratique : un nucléophile basique (amine, ion hydroxyde) le déprotone en ion carboxylate, qui n'est plus électrophile. Deux facteurs, de sens concordants, gouvernent cet ordre :
- aptitude nucléofuge du groupe partant : (base très faible, ) part très bien, () assez bien ; () et surtout (), bases fortes, partent mal ;
- effet mésomère donneur de vers le carbonyle : le doublet de (amide) délocalise fortement et stabilise le carbonyle tout en diminuant le caractère électrophile du carbone ; l'azote, moins électronégatif que l'oxygène, est le meilleur donneur, donc l'amide est le moins réactif.
On peut passer d'un dérivé plus réactif à un dérivé moins réactif (descente de l'échelle) directement et de façon favorable. Le passage inverse (remontée) n'est pas spontané : il exige une activation (section sec:activation).
1.5.3 Synthèse des esters (estérification)
À partir de l'acide carboxylique (estérification de Fischer)
Un acide carboxylique et un alcool réagissent, en catalyse acide, pour donner un ester et de l'eau. La réaction est équilibrée et quasi athermique :
- Thermodynamique : la constante d'équilibre est modérée ( pour un alcool primaire, un peu moins pour un secondaire). Avec des quantités stœchiométriques d'acide et d'alcool primaire, l'avancement final (par mole d'acide) vérifie , soit : le rendement plafonne à . : la température ne déplace pratiquement pas l'équilibre.
- Cinétique : la réaction est lente à froid ; on chauffe et on catalyse par (activation in situ : protonation de l'acide).
En catalyse acide, la séquence est : protonation, addition, prototropie, élimination, déprotonation. Toutes les étapes sont des équilibres.
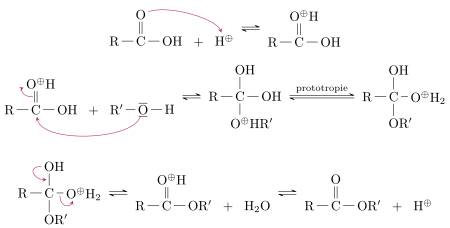
La prototropie (transfert d'un proton d'un oxygène à l'autre, par l'intermédiaire du solvant) transforme le mauvais nucléofuge en un bon nucléofuge, . Le mécanisme est le chemin inverse de celui de l'hydrolyse acide de l'ester : seul le déplacement d'équilibre gouverne le rendement.
Méthode : Améliorer le rendement d'une estérification
Pour déplacer l'équilibre vers l'ester :
- utiliser l'un des réactifs (l'alcool, souvent) en excès ;
- éliminer l'eau formée (Dean-Stark, desséchant) ;
- éliminer l'ester par distillation s'il est le plus volatil ;
- privilégier un alcool primaire ou secondaire (les tertiaires s'estérifient mal et se déshydratent en milieu acide).
Si un rendement élevé et rapide est requis, on n'estérifie pas l'acide directement : on active le groupe carboxyle (chlorure d'acyle ou anhydride, section sec:activation).
À partir d'un chlorure d'acyle ou d'un anhydride
Un chlorure d'acyle ou un anhydride, beaucoup plus électrophiles, réagissent avec un alcool rapidement, à température ambiante, et de façon totale :
On ajoute souvent une base (pyridine, triéthylamine) pour neutraliser le dégagé. Ces voies sont les méthodes de choix quand on veut un bon rendement ou estérifier un alcool tertiaire.
Avec un chlorure d'acyle, l'alcool s'additionne sur le carbonyle (intermédiaire tétraédrique), puis le doublet de l'oxygène reforme le carbonyle en expulsant l'ion chlorure, excellent nucléofuge ; la base capte enfin le proton.
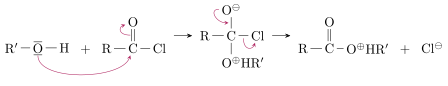
Avec un anhydride, le mécanisme est identique, le nucléofuge étant l'ion carboxylate (qui capte ensuite le proton : un équivalent d'acide est libéré).
1.5.4 Synthèse des amides
Un amide se forme par réaction d'une amine (ou d'ammoniac) avec :
Les mécanismes limites avec le chlorure d'acyle et l'anhydride sont ceux de l'estérification (addition de l'amine, nucléophile par le doublet de l'azote, puis élimination du nucléofuge) ; le proton porté par l'azote après l'addition est capté par une seconde molécule d'amine (ou par une base tierce).
Une amine est une base : mélangée directement à un acide carboxylique, elle donne d'abord un sel d'ammonium (réaction acido-basique rapide et quasi totale, ), qui n'est pas l'amide. Il faut chauffer fortement ( environ) le sel pour le déshydrater en amide, en éliminant l'eau. C'est peu commode : en pratique, on active l'acide (chlorure d'acyle ou anhydride) pour obtenir l'amide efficacement.
Méthode : Bien choisir les conditions d'une amidation
- L'amine étant nucléophile et basique, préférer un dérivé activé (chlorure, anhydride) qui réagit à froid.
- Utiliser une base tierce (pyridine, triéthylamine) ou un second équivalent d'amine pour piéger l'acide libéré et éviter la protonation de l'amine nucléophile.
- Avec une amine chère ou fragile, l'employer en quantité limitante et activer l'acide.
1.5.5 Hydrolyse des esters et des amides
C'est la remontée inverse des synthèses précédentes : un ester ou un amide est « coupé » par l'eau pour redonner l'acide (ou son sel) et l'alcool (ou l'amine).
En milieu acide aqueux, l'hydrolyse d'un ester est l'exact inverse de l'estérification de Fischer (même mécanisme parcouru en sens inverse), donc équilibrée :
On la déplace en utilisant un grand excès d'eau.
En milieu basique (soude ou potasse à chaud), l'hydrolyse d'un ester est appelée saponification. Elle est totale :
Le mot vient de la fabrication du savon : la saponification des triesters du glycérol (corps gras) donne les carboxylates () qui sont les savons. L'ion hydroxyde est consommé : c'est un réactif, pas un catalyseur.
L'ion hydroxyde s'additionne sur le carbonyle ; l'intermédiaire tétraédrique expulse l'ion alcoolate ; l'acide carboxylique formé est immédiatement déprotoné par l'alcoolate (ou l'excès de base) en carboxylate.
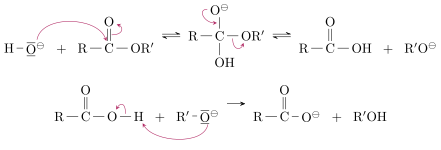
Cette dernière étape acido-basique est quasi totale () et le carboxylate, stabilisé par mésomérie, n'est plus électrophile : elle « tire » les équilibres précédents et rend la saponification complète, contrairement à l'hydrolyse acide. On récupère l'acide en acidifiant le milieu en fin de réaction.
Les amides, très peu réactifs, s'hydrolysent difficilement : il faut un milieu acide ou basique concentré et un chauffage prolongé. Les bilans sont :
Dans les deux cas l'acide (ou la base) est consommé : en milieu acide, l'amine libérée est protonée en ion ammonium ; en milieu basique, l'acide formé est déprotoné en carboxylate. Cette dernière étape acido-basique rend les deux hydrolyses totales. Cette inertie explique la stabilité des liaisons peptidiques (protéines).
- Milieu acide : protonation de l'oxygène du carbonyle (l'amide est protoné sur O, pas sur N, dont le doublet est délocalisé) ; addition de l'eau ; prototropie qui place le proton sur l'azote ; élimination de l'amine (bon nucléofuge une fois l'azote protoné) ; déprotonation de l'acide protoné. L'amine, base, est aussitôt protonée : ce dernier acte rend l'hydrolyse totale.
- Milieu basique : addition de sur le carbonyle ; élimination de l'ion amidure , très mauvais nucléofuge (d'où un chauffage prolongé) ; transfert immédiat du proton de l'acide carboxylique vers l'amidure, très basique, qui donne le carboxylate et l'amine.
Ces mécanismes sont ceux de l'hydrolyse acide et de la saponification d'un ester, avec à la place de .
1.6 Activation des groupes caractéristiques
L'idée directrice de toute la section : une transformation défavorable (mauvais groupe partant, équilibre peu déplacé, cinétique lente) devient possible si l'on transforme d'abord le mauvais groupe partant en bon. C'est le principe de l'activation.
Activer un groupe, c'est le convertir en une forme où le groupe à substituer est un meilleur nucléofuge (base plus faible), rendant l'attaque nucléophile plus rapide et/ou plus complète. On distingue l'activation ex situ (on isole un intermédiaire activé) et in situ (l'activation se fait dans le milieu réactionnel).
1.6.1 Activation d'un acide carboxylique
On transforme l'acide (mauvais groupe partant ) en un dérivé où le groupe partant est excellent :
- chlorure d'acyle , par action du chlorure de thionyle : . Les sous-produits gazeux (, ) partent, la réaction est totale.
- anhydride , par déshydratation de deux acides (ou, au laboratoire, par action d'un carboxylate sur un chlorure d'acyle).
Ces intermédiaires très électrophiles réagissent ensuite vite et totalement avec les alcools (esters) ou les amines (amides).
La catalyse acide de l'estérification de Fischer est une activation in situ du groupe carboxyle : la protonation du carbonyle (puis celle d'un transformé en , bon nucléofuge) suffit à rendre l'attaque possible sans isoler d'intermédiaire. Cette voie est douce mais reste limitée par l'équilibre ; elle est inutilisable avec une amine, qui serait protonée et perdrait sa nucléophilie.
Le programme mentionne d'autres activations du groupe carboxyle, à analyser « à partir d'une banque de réactions fournie ». En synthèse peptidique, on emploie des agents de couplage, comme le dicyclohexylcarbodiimide (DCC), qui transforment l'acide en un ester activé transitoire, permettant l'amidation à froid. Aucune formule n'est à connaître : il faut savoir lire un tel schéma et reconnaître le principe (un bon groupe partant est créé in situ).
1.6.2 Activation d'un alcool : tosylates (rappel de première année)
Le groupe d'un alcool est un très mauvais nucléofuge (base forte) : un alcool ne subit pas de directe en milieu neutre ou basique. On l'active en tosylate par action du chlorure de tosyle (, chlorure de para-toluènesulfonyle) :
L'ion tosylate est la base conjuguée d'un acide fort (acide sulfonique) : c'est un excellent nucléofuge. La liaison subit alors facilement une ( sur substrat peu encombré) ou une élimination :
On a ainsi converti un (inerte) en un site réactif. La séquence « tosylation puis substitution » est l'analogue, pour l'alcool, de l'activation d'un acide en chlorure d'acyle. La tosylation conserve la configuration du carbone (pas de rupture ), l'inversion de Walden n'ayant lieu qu'à l'étape ultérieure.
1.7 Protection des groupes caractéristiques
Une synthèse multi-étapes échoue si un groupe fragile réagit là où on ne le souhaite pas. La protection consiste à masquer temporairement ce groupe sous une forme inerte, puis à le régénérer (déprotection) après l'étape critique. La protection du carbonyle (acétal) et l'usage d'une banque pour l'hydroxyle sont des rappels de première année ; le programme de PC y ajoute l'utilisation de la synthèse des esters et des amides pour protéger les groupes carboxyle, amino et hydroxyle.
Méthode : Stratégie protection / déprotection
Une bonne protection doit :
- se poser sélectivement et avec bon rendement ;
- être stable dans les conditions de l'étape suivante ;
- se retirer sélectivement, sans toucher au reste de la molécule.
Le critère 2 est décisif : on choisit la protection en fonction du réactif de l'étape à protéger.
- carbonyle (aldéhyde/cétone) : protégé en acétal (stable en milieu basique et vis-à-vis des nucléophiles), déprotégé par hydrolyse acide ;
- groupe carboxyle : protégé en ester (méthylique, éthylique, benzylique), déprotégé par saponification puis acidification (ou hydrolyse acide) ;
- groupe amino : protégé en amide, déprotégé par hydrolyse ; l'azote d'un amide n'est plus ni basique ni nucléophile ;
- groupe hydroxyle : protégé en ester (acétate, par l'anhydride éthanoïque), déprotégé par saponification. Cette protection convient face à un oxydant, à un acide, à un électrophile ; elle ne résiste ni aux organomagnésiens ni aux hydrures, qui attaquent l'ester. Face à ces réactifs, on protège l'hydroxyle en éther : éther silylé (, posé par un chlorosilane et une base, retiré par l'ion fluorure) ou acétal (éther tétrahydropyranylique, posé par le dihydropyrane en milieu acide, retiré par hydrolyse acide), à partir d'une banque de réactions fournie.
En synthèse peptidique, l'azote est protégé en carbamate (groupe , intermédiaire entre ester et amide) : groupes Boc, retiré en milieu acide (acide trifluoroéthanoïque), ou Fmoc, retiré par une base (pipéridine). Ces groupes ne sont pas exigibles et s'utilisent à partir d'une banque fournie ; leur intérêt est d'être retirés dans des conditions douces et orthogonales (l'un sans toucher l'autre).
1.8 Vers les polymères : polycondensation
Une polycondensation est une polymérisation par étapes où chaque liaison entre monomères s'accompagne de l'élimination d'une petite molécule (souvent l'eau). Elle utilise des monomères bifonctionnels : chaque monomère porte deux groupes caractéristiques susceptibles de réagir aux deux extrémités, ce qui fait croître une chaîne.
La réaction d'un diacide carboxylique avec un diol (deux groupes ) engendre, par estérifications répétées, un polyester :
Exemple industriel : le PET (poly(téréphtalate d'éthylène)), issu de l'acide téréphtalique (ou de son ester méthylique) et de l'éthane-1,2-diol (bouteilles plastiques, fibres textiles).
La réaction d'un diacide avec une diamine (deux groupes ) engendre, par amidations répétées, un polyamide :
Exemple : le nylon-6,6 (acide hexanedioïque, ou acide adipique, hexane-1,6-diamine). La liaison peptidique des protéines est de même nature (amide) : une protéine est un polyamide naturel, enchaînement d'unités issues d'acides -aminés.
Méthode : Choisir les monomères d'un polymère de condensation
Pour synthétiser un polyester ou un polyamide donné :
- repérer dans le motif répétitif les fonctions ester ou amide (liaisons ou ) ;
- « couper » chaque liaison ester/amide : d'un côté un acide carboxylique, de l'autre un alcool ou une amine ;
- en déduire les deux monomères bifonctionnels (un diacide un diol, ou un diacide une diamine). Un même monomère peut être bifonctionnel mixte (un -aminoacide, ou un hydroxyacide).
Comme toute estérification/amidation équilibrée, la polycondensation demande d'éliminer l'eau (chauffage, vide en fin de réaction) pour atteindre de hautes masses molaires. Il faut aussi une stœchiométrie exacte entre les deux groupes qui réagissent (on prépare par exemple le sel 1:1 du diacide et de la diamine, le « sel de nylon ») et un avancement très proche de 1 : un léger défaut d'un monomère ou une conversion incomplète arrêtent la croissance des chaînes. On peut aussi partir de dérivés activés (dichlorures d'acyle) : la réaction est alors rapide et totale (synthèse du nylon à l'interface de deux solvants non miscibles, expérience classique de la « corde de nylon »), une base dans la phase aqueuse captant le chlorure d'hydrogène.
Les protéines sont des polyamides d'acides -aminés , reliés par des liaisons peptidiques . La structure primaire est l'enchaînement (l'ordre) des unités et de leurs chaînes latérales . Aucune structure ni nomenclature d'acide aminé n'est exigible : il faut savoir identifier une liaison peptidique et les chaînes latérales dans une structure fournie.
1.9 Synthèse du chapitre
- Additions électrophiles (nouvelles en PC) : hydratation acide (carbocation, Markovnikov, alcènes substitués plus rapides) et hydroboration d'une terminale (addition concertée syn du borane, bore sur le carbone le moins encombré, anti-Markovnikov) : deux alcools complémentaires.
- Le groupe carbonyle a un carbone électrophile (attaqué par les nucléophiles) et un oxygène basique (protonable, ce qui active le carbone : catalyse acide).
- Rappels de première année : aldéhydes et cétones donnent une addition nucléophile ; acétalisation (catalyse , renversable) qui sert à protéger un carbonyle ; organomagnésien (liaison , alcool primaire/secondaire/tertiaire) ; hydrure ; tosylates.
- Dérivés d'acides (groupe partant présent) donnent une substitution nucléophile acylique (addition élimination). Échelle de réactivité : (nucléofuge du groupe partant mésomérie donneuse).
- On descend l'échelle facilement (chlorure ester amide) ; on la remonte par activation.
- Estérification de Fischer : équilibrée (, en proportions stœchiométriques), catalyse , donc retirer l'eau / mettre un réactif en excès, ou activer l'acide. Saponification : hydrolyse basique totale (carboxylate final). Amides : peu réactifs, hydrolyses acide ou basique à chaud, totales (ammonium ou carboxylate final).
- Activation transformer un mauvais groupe partant en bon : acide chlorure d'acyle () ou anhydride (ex situ), ou protonation (in situ), ou agent de couplage (banque).
- Protection : carbonyle acétal ; ester ; amide ; ester (sauf face aux organomagnésiens et aux hydrures : éther, à partir d'une banque). Poser réagir déprotéger.
- Polycondensation : diacide diol polyester ; diacide diamine polyamide (nylon), avec élimination d'eau, stœchiométrie exacte. Les protéines sont des polyamides d'acides -aminés (liaison peptidique).
Exercices du chapitre
- Un même alcène, deux alcools : le limonène corrigé
- L'échelle chiffrée des dérivés d'acides corrigé
- L'arôme de banane : Fischer, anhydride ou chlorure ? corrigé
- Le paracétamol : acétyler l'azote, pas l'oxygène corrigé
- Le bénorilate : hydrolyser sans tout casser corrigé
- Le DEET : activer l'acide m-toluique corrigé