Conversions par oxydo-réduction en chimie organique
Cours · chimie organique 2 (PC), chapitre 2 · CPGE PC (2e année) · le début du chapitre, la suite sur Adloun
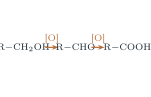
L'oxydo-réduction, présentée en PCSI dans le cadre de la chimie des solutions aqueuses (couples redox, potentiels, piles) puis appliquée en chimie organique (oxydation des alcools, réduction des carbonyles par le tétrahydruroborate de sodium), gouverne une large part des transformations de la chimie organique. Faire passer un alcool en cétone puis en acide carboxylique, hydrogéner une double liaison, époxyder un alcène ou réduire un ester : toutes ces conversions sont des échanges formels d'électrons entre le squelette carboné et un réactif. Le fil conducteur de ce chapitre est le nombre d'oxydation du carbone, outil de comptabilité électronique qui permet de reconnaître, sans écrire un seul mécanisme, si une transformation est une oxydation, une réduction ou aucune des deux, et de choisir en conséquence le bon réactif (oxydant ou réducteur).
Les deux premières sections rappellent la première année : la méthode de calcul du nombre d'oxydation d'un atome de carbone, puis l'échelle d'oxydation des fonctions organiques. Viennent ensuite les conversions au programme de PC : l'oxydation des alcènes (époxydation directe par un peroxyacide, puis ouverture de l'époxyde en milieu basique, qui conduit à un diol par addition anti) et les réductions (hydrogénation catalytique hétérogène des liaisons multiples C=C et CC, réduction des esters en aldéhyde ou en alcool primaire par un hydrure). L'accent est mis sur les aspects que le programme rend exigibles : interactions avec le catalyseur et stéréochimie de l'hydrogénation, régiosélectivité de l'époxydation sur un polyène, régiosélectivité et stéréosélectivité de l'ouverture des époxydes, mécanisme schématique de la réduction des esters.
2.1 Nombre d'oxydation du carbone en chimie organique (rappel de première année)
Cette section et la suivante (nombre d'oxydation, échelle d'oxydation des fonctions) rappellent le programme de PCSI. Les conversions nouvelles en PC commencent à la section « Oxydations en chimie organique ».
2.1.1 Définition et règles de calcul
Le nombre d'oxydation (n.o.) d'un atome dans une molécule est la charge fictive qu'il porterait si tous les doublets de liaison étaient intégralement attribués à l'atome le plus électronégatif de chaque liaison. Il se note en chiffres romains.
Pour un atome de carbone engagé dans des liaisons, on applique la convention suivante, fondée sur les électronégativités relatives (, , halogènes plus électronégatifs que , lui-même plus électronégatif que ).
Méthode : Compter le n.o. d'un carbone
Pour chaque liaison partant de l'atome de carbone considéré, on compte :
- par liaison (l'hydrogène, moins électronégatif, cède le doublet au carbone) ;
- par liaison vers un atome plus électronégatif que le carbone (, , halogène, ), comptée autant de fois que la multiplicité : une liaison compte ;
- par liaison (partage équitable, même atome).
Le n.o. du carbone est la somme algébrique de ces contributions.
On retrouve les deux règles globales connues : la somme des nombres d'oxydation de tous les atomes d'une molécule neutre est nulle, et vaut la charge pour un ion. En pratique, en chimie organique, on calcule le n.o. atome de carbone par atome de carbone, car ce sont les carbones fonctionnels dont le n.o. varie au cours d'une transformation.
- Méthane : quatre liaisons , n.o. .
- Méthanol : trois et une , n.o. .
- Méthanal : deux et une double , n.o. .
- Acide méthanoïque : une et le groupe ( et ), n.o. .
- Dioxyde de carbone : deux doubles liaisons , n.o. (oxydation maximale du carbone).
Le carbone parcourt donc toute l'échelle de () à ().
2.1.2 Suivi du n.o. au cours d'une transformation
Au cours d'une transformation, on isole le (ou les) carbone(s) dont l'environnement change et on compare son n.o. avant et après :
- le n.o. augmente le carbone perd des électrons : c'est une oxydation, réalisée par un oxydant ;
- le n.o. diminue le carbone gagne des électrons : c'est une réduction, réalisée par un réducteur ;
- le n.o. reste constant la réaction n'est pas une réaction d'oxydo-réduction (addition, substitution, élimination sans changement de degré d'oxydation).
Le nombre d'électrons échangés par carbone est la variation .
Considérons le carbone fonctionnel de l'éthanol.
- (éthanol éthanal) : le carbone porteur de passe de (, , ) à (, , ). : oxydation à deux électrons.
- (éthanal acide éthanoïque) : ce carbone passe de à . : nouvelle oxydation.
- (hydratation de l'éthène) : les deux carbones, à dans l'éthène, passent l'un à (il gagne un ), l'autre à (il gagne un ) : la somme est inchangée. Ce n'est pas une oxydo-réduction.
Le nombre d'oxydation d'un carbone se calcule algorithmiquement à partir de son environnement immédiat. On décrit chaque carbone par la liste de ses voisins et on applique les poids (, , hétéroatome/liaison). Cette illustration n'est attachée à aucune capacité numérique du programme.
def no_carbone(voisins):
    """voisins : liste de couples (symbole, multiplicite_liaison).
    Ex. carbonyle d'un aldehyde : [('H',1), ('C',1), ('O',2)]."""
    poids = {'H': -1, 'C': 0}  # atome plus electronegatif -> +1 par liaison
    total = 0
    for symbole, mult in voisins:
        p = poids.get(symbole, +1)   # O, N, halogene, S -> +1
        total += p * mult
    return total

# Echelle de l'ethanol : alcool -> aldehyde -> acide
print(no_carbone([('H',2), ('C',1), ('O',1)]))  # alcool primaire  -> -1
print(no_carbone([('H',1), ('C',1), ('O',2)]))  # aldehyde         -> +1
print(no_carbone([('C',1), ('O',2), ('O',1)]))  # acide            -> +3
Un tel outil permet de vérifier automatiquement le bilan électronique d'une équation en sommant les de tous les carbones.
2.2 Échelle d'oxydation des fonctions organiques (rappel de première année)
2.2.1 Chaîne alcane acide carboxylique
En suivant un carbone terminal, l'oxydation croissante engendre la séquence fonctionnelle fondamentale de la chimie organique. À chaque étage, le carbone échange deux liaisons contre des liaisons vers l'oxygène.
| Fonction | Groupe (sur ) | n.o. du C | Étage |
|---|---|---|---|
| Alcane | |||
| Alcool primaire | |||
| Aldéhyde | |||
| Acide carboxylique | |||
| Dioxyde de carbone |
Pour un carbone donné, on distingue quatre niveaux d'oxydation caractéristiques :
Monter d'un étage est une oxydation ( le plus souvent), descendre est une réduction.
Un alcool secondaire () mène par oxydation à une cétone (), au même étage que l'aldéhyde mais dépourvue de liaison sur le carbone fonctionnel : la cétone ne peut donc plus être oxydée sans rompre le squelette. Un alcool tertiaire () n'a aucun hydrogène sur le carbone porteur de : il n'est pas oxydable dans les conditions douces.
2.2.2 Le cas des alcènes : diols et époxydes
L'oxydation d'une double liaison conduit, selon l'oxydant, à un époxyde (un seul atome d'oxygène ponté) ou à un diol vicinal (deux sur des carbones voisins). Dans les deux cas, chaque carbone oléfinique gagne une liaison vers l'oxygène : son n.o. augmente de , la transformation est une oxydation à deux électrons pour la molécule.
Dans , chaque carbone a un n.o. de (, une double comptée ). Dans l'éthane-1,2-diol , chaque carbone passe à (, , ). par carbone, soit deux électrons pour la molécule : dihydroxylation = oxydation.
2.3 Oxydations en chimie organique
La seule oxydation exigible au programme de PC porte sur les alcènes : on transforme une double liaison en époxyde par un peroxyacide, puis, par ouverture de cet époxyde en milieu basique, en diol vicinal (addition anti des deux groupes ). Chaque carbone oléfinique y gagne une liaison vers l'oxygène : son n.o. augmente, la transformation est bien une oxydation.
2.3.1 Époxydation directe des alcènes
Un époxyde (ou oxirane) est un éther cyclique à trois atomes, formé d'un pont oxygène entre deux carbones voisins. C'est un cycle tendu (angles voisins de ), donc réactif vis-à-vis des nucléophiles, contrairement aux éthers-oxydes acycliques.
Un alcène réagit avec un peroxyacide (par exemple l'acide métachloroperbenzoïque, noté m-CPBA) pour donner directement l'époxyde correspondant et l'acide carboxylique :
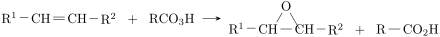
La réaction est stéréospécifique syn : les deux liaisons se forment simultanément sur la même face de la double liaison (transfert concerté d'un atome d'oxygène), si bien que la stéréochimie de l'alcène est conservée dans l'époxyde (un alcène donne l'époxyde cis, un alcène l'époxyde trans). Le mécanisme de l'époxydation n'est pas exigible.
Le peroxyacide est un réactif électrophile : il réagit d'autant plus vite que la double liaison est riche en électrons, c'est-à-dire substituée par des groupes alkyle, donneurs par effet inductif. Chaque groupe alkyle supplémentaire accélère nettement la réaction : de l'éthène à un alcène tétrasubstitué, la vitesse gagne plusieurs ordres de grandeur. Un groupe attracteur conjugué, comme dans une énone, la ralentit au contraire fortement. Sur un polyène possédant des doubles liaisons de substitution différente, un équivalent de peroxyacide époxyde donc sélectivement la double liaison la plus substituée : l'époxydation est régiosélective.
2.3.2 Ouverture des époxydes en milieu basique
En milieu basique, un nucléophile (par exemple , un alcoolate, une amine) ouvre l'époxyde par attaque dorsale sur l'un des carbones du cycle, selon un mécanisme de substitution nucléophile bimoléculaire () ; la tension du cycle, libérée, compense la mauvaise aptitude nucléofuge de l'alcoolate. L'alcoolate formé est ensuite protoné par le solvant :
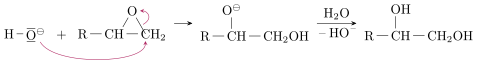
- régiosélectivité : en l'absence d'activation, l'état de transition est gouverné par la gêne stérique : le nucléophile attaque le carbone le moins substitué ;
- stéréosélectivité : l'attaque dorsale inverse la configuration du carbone attaqué ; l'oxygène reste lié à l'autre carbone, du côté où il était. Les deux groupes, et , se retrouvent de part et d'autre du plan de l'ancienne double liaison : l'ouverture est stéréospécifique anti.
L'attaque de conduit à un diol vicinal. Le programme de PC limite l'étude à l'ouverture en l'absence d'activation par un acide de Lewis ou de Brønsted : l'ouverture en milieu acide (dont la régiosélectivité est différente) n'est pas exigible.
La séquence « époxydation par un peroxyacide, puis ouverture basique » réalise globalement l'addition de deux en position anti sur la double liaison : c'est la voie d'accès, au programme, à un diol vicinal de stéréochimie contrôlée. Un alcène (symétrique) conduit au diol racémique (thréo), un alcène au diol méso (érythro) ; sur un cycle, on obtient le diol trans.
2.4 Réductions en chimie organique
2.4.1 Hydrogénation catalytique des liaisons multiples C=C et CC
En présence de dihydrogène et d'un catalyseur métallique hétérogène (palladium, platine ou nickel finement divisés), les liaisons multiples carbone-carbone sont réduites :
et de même un alcyne est réduit jusqu'à l'alcane. Chaque carbone gagne une liaison : son n.o. diminue de , la transformation est une réduction.
La catalyse est hétérogène : le dihydrogène est dissocié et chimisorbé à la surface du métal (liaisons ), l'alcène s'y adsorbe par sa face (interaction entre son système et les orbitales du métal), puis les deux atomes d'hydrogène sont transférés sur la même face de la double liaison ; le produit, saturé, interagit peu avec le métal et se désorbe. L'addition de est donc stéréospécifique syn. Les interactions mises en jeu sont : chimisorption dissociative de , adsorption (chimisorption) de l'alcène, migration des atomes d'hydrogène à la surface, désorption du produit.
L'addition syn de sur un alcyne disubstitué, si elle est arrêtée au stade alcène par un catalyseur désactivé (dit de Lindlar, à fournir dans un énoncé : il n'est pas exigible), fournit sélectivement l'alcène (cis).
L'hydrogénation catalytique réduit efficacement les liaisons et carbone-carbone triples, mais laisse en général intactes les fonctions carbonylées des cétones, des acides et des esters dans les conditions douces : c'est un réducteur chimiosélectif de la liaison carbone-carbone multiple. Cette complémentarité avec les hydrures (qui réduisent mais pas une isolée) est un levier de stratégie de synthèse.
2.4.2 Réduction des dérivés carbonylés par les hydrures
Les hydrures complexes délivrent formellement un ion hydrure , nucléophile, qui s'additionne sur le carbone électrophile d'un groupe carbonyle. Après hydrolyse :
- un aldéhyde donne un alcool primaire ;
- une cétone donne un alcool secondaire .
Le carbone fonctionnel voit son n.o. diminuer de : réduction à deux électrons (rappel de première année pour ).
La liaison est bien plus polarisée et labile que la liaison : le tétrahydruroaluminate de lithium est un réducteur puissant et peu sélectif, le tétrahydruroborate de sodium un réducteur doux et sélectif.
| Fonction | (doux) | (fort) |
|---|---|---|
| Aldéhyde alcool I | oui | oui |
| Cétone alcool II | oui | oui |
| Ester alcool I | non (ou très lent) | oui |
| Acide alcool I (non exigible) | non | oui |
| Liaison isolée | non | non |
, compatible avec l'eau et les alcools, réduit uniquement aldéhydes et cétones : il est chimiosélectif. , qui réagit violemment avec l'eau (opérer en milieu anhydre, éther), réduit en plus les esters. Ni l'un ni l'autre ne touche une double liaison isolée ; une conjuguée à un carbonyle (énone) est en revanche un site électrophile (carbone ), et la réduction d'une énone par un hydrure peut toucher la double liaison (addition conjuguée).
2.4.3 Réduction des esters : de l'ester à l'alcool primaire ou à l'aldéhyde
Un ester est réduit par en alcool primaire , avec libération de l'alcool issu de la partie alcoxy. Le carbone du groupe acyle passe de à : réduction à quatre électrons, qui consomme deux ions hydrure par ester (un ion en fournit quatre).
On assimile le réactif à un ion hydrure nucléophile. La réduction se fait en deux additions successives :
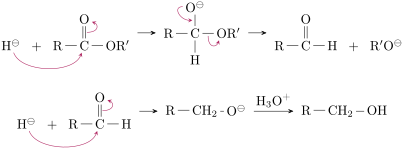
- premier sur le carbone du carbonyle , formant un intermédiaire tétraédrique, puis départ du nucléofuge alcoolate : il se forme un aldéhyde ;
- l'aldéhyde, plus électrophile que l'ester, capte aussitôt un second ion hydrure, puis conduit à l'alcool primaire après hydrolyse.
Avec , l'aldéhyde intermédiaire est trop réactif pour être isolé : le produit est l'alcool primaire. Pour arrêter à l'aldéhyde, on emploie un hydrure encombré et moins réactif (hydrure d'aluminium modifié, fourni dans l'énoncé), à raison d'un seul équivalent d'ion hydrure et à basse température : l'intermédiaire tétraédrique, stable dans ces conditions, n'expulse pas l'alcoolate, et l'aldéhyde n'est libéré qu'à l'hydrolyse, quand il ne reste plus de réducteur.
La transformation ester (aldéhyde ou alcool primaire) est un maillon fréquent d'une synthèse : on la reconnaît à la variation du groupe caractéristique porté par le carbone. Sur un spectre infrarouge, la disparition de la bande de l'ester (vers ) au profit d'une large bande (vers ) signe la formation de l'alcool primaire ; l'aldéhyde garde une bande (vers ) et montre en RMN du proton un signal caractéristique vers .
Exercices du chapitre
- La margarine : hydrogéner une huile, et suivre les deux atomes d'hydrogène corrigé
- Époxyder le limonène : la double liaison la plus riche l'emporte corrigé
- L'oxyde de 1-méthylcyclohexène : ce que l'hydroxyde cache et que le méthanolate révèle corrigé
- Le propranolol : ouvrir un époxyde par une amine, et choisir le bon énantiomère corrigé
- Le laurate de méthyle : alcool ou aldéhyde ? Les spectres tranchent corrigé
- L'oléate de méthyle : quatre produits, deux réducteurs, et l'alcool oléique corrigé