Création de liaisons carbone-carbone
Cours · chimie organique 2 (PC), chapitre 3 · CPGE PC (2e année) · le début du chapitre, la suite sur Adloun
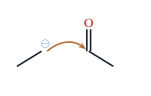
La construction du squelette carboné est le cœur de la synthèse organique : on ne sait pas transformer efficacement une molécule si l'on ne sait pas d'abord assembler ses atomes de carbone. Or la liaison est apolaire et peu réactive ; la former suppose de rendre un carbone nucléophile (riche en électrons, donneur) pour l'unir à un carbone électrophile (pauvre, accepteur). Tout ce chapitre décline cette idée unique : fabriquer un carbanion (ou son équivalent) et le faire réagir sur un carbone déficitaire, le plus souvent celui d'un groupe carbonyle.
Nous suivrons une progression allant du réactif le plus « brutal » au plus sélectif : les organomagnésiens (carbanions quasi libres, vus en première année sur les aldéhydes, les cétones et le dioxyde de carbone, étendus ici aux esters et aux époxydes), les énolates (carbanions stabilisés par mésomérie), puis deux réactions emblématiques de la stratégie de synthèse, l'addition de Michael et la cycloaddition de Diels-Alder. Les orbitales frontalières utiles (énolate, énone, diène, diénophile) sont fournies : on les lit, on ne les calcule pas. En fil rouge, l'analyse rétrosynthétique : apprendre à repérer, dans une molécule cible, la liaison à déconnecter pour remonter aux réactifs de départ.
3.1 Rétrosynthèse et déconnexion carbone-carbone
L'analyse rétrosynthétique consiste à décomposer mentalement une molécule cible en fragments plus simples en « cassant » certaines liaisons. On note la démarche par une flèche de rétrosynthèse (à distinguer de la flèche de réaction). Chaque coupure d'une liaison est une déconnexion.
Une déconnexion hétérolytique d'une liaison produit deux fragments idéalisés appelés synthons : l'un porte la charge positive (synthon accepteur, électrophile, noté ), l'autre la charge négative (synthon donneur, nucléophile, noté ). À chaque synthon correspond un équivalent synthétique, c'est-à-dire un réactif réel manipulable au laboratoire.
Pour l'alcool , la déconnexion de la liaison entre le carbone porteur de et le groupe méthyle donne deux synthons :
L'équivalent synthétique du carbonyle est la cétone ; celui du carbanion est l'organomagnésien . La déconnexion « à l'oxygène » d'un alcool est ainsi la signature d'une synthèse magnésienne.
Méthode : Reconnaître une déconnexion pertinente
Une déconnexion n'est intéressante que si les deux synthons possèdent un équivalent synthétique connu. En pratique on cherche, autour de la liaison à couper :
- un carbone lié à un hétéroatome (, ) ou à une insaturation : il fournira le synthon accepteur (carbonyle, époxyde, système -insaturé) ;
- de l'autre côté, un carbone qui pourra jouer le rôle de nucléophile (organomagnésien, énolate).
Les liaisons en , d'un groupe carbonyle et les liaisons créées dans un cycle à six chaînons (Diels-Alder) sont les cibles privilégiées.
3.2 Les organomagnésiens mixtes
La préparation des organomagnésiens, leur polarité (inversion de polarité) et leurs additions sur les aldéhydes, les cétones et le dioxyde de carbone sont au programme de PCSI : les trois premières sous-sections les rappellent. Les additions sur les esters et les époxydes sont nouvelles en PC.
3.2.1 Préparation (rappel de première année)
Un organomagnésien mixte (ou réactif de Grignard) est un composé de formule où est un groupe alkyle, alcényle ou aryle et un halogène (, , ). On l'obtient par action du magnésium métallique sur un halogénoalcane dans un solvant éthéré anhydre :
La réaction est une insertion oxydante du magnésium dans la liaison . Le solvant (éther diéthylique ou tétrahydrofurane, THF) est indispensable : ses doublets libres solvatent l'atome de magnésium et stabilisent le réactif. Toute trace d'eau, d'alcool ou de dioxygène détruit le réactif ; le montage doit être rigoureusement anhydre et souvent sous atmosphère inerte.
Un organomagnésien est une base très forte ( de l'alcane conjugué ) : il réagit instantanément et de façon destructrice avec tout proton mobile, notamment ceux de , des alcools , des amines, des acides, ainsi que des groupes , et présents dans la molécule cible. Ces fonctions doivent être absentes ou protégées.
3.2.2 Polarité et caractère du carbone (rappel de première année)
Le magnésium () est bien moins électronégatif que le carbone (). La liaison est donc fortement polarisée :
Le carbone porte une charge partielle négative : il se comporte comme un carbanion, à la fois nucléophile (il attaque les centres électrophiles) et base forte (il capte les protons).
L'organomagnésien réalise une inversion de polarité (umpolung) : dans l'halogénoalcane , le carbone porteur de l'halogène est électrophile (). Après insertion du magnésium, ce même carbone devient nucléophile (). C'est précisément ce qui permet de l'unir à un autre carbone électrophile et de créer une liaison .
3.2.3 Additions sur les dérivés carbonylés et sur le dioxyde de carbone (rappel de première année)
Le carbone nucléophile de s'additionne sur le carbone électrophile d'un aldéhyde ou d'une cétone. Après hydrolyse acide, on obtient un alcool :
Le nombre d'atomes de carbone du squelette de vient s'ajouter à celui du carbonyle : une liaison est créée.
Démonstration (Mécanisme)
L'acte élémentaire clé est l'attaque du doublet sur le carbone du carbonyle, concertée avec la rupture de la liaison dont le doublet se replie sur l'oxygène ; le magnésium, oxophile, se fixe sur cet oxygène pour donner un alcoolate de magnésium. L'hydrolyse acide finale protone l'alcoolate en alcool. La classe de l'alcool obtenu dépend du carbonyle de départ :
- méthanal alcool primaire ;
- aldéhyde alcool secondaire ;
- cétone alcool tertiaire.
Le dioxyde de carbone possède un seul atome de carbone, fortement électrophile puisqu'il est lié à deux atomes d'oxygène. L'organomagnésien s'y additionne une fois pour donner un carboxylate de magnésium, qui ne réagit plus (il n'est plus électrophile) ; l'hydrolyse acide donne un acide carboxylique possédant un carbone de plus que :
En pratique on verse le magnésien sur de la carboglace ( solide).
3.2.4 Additions sur les esters et les époxydes
Un ester réagit avec deux équivalents d'organomagnésien. La première addition donne un intermédiaire tétraédrique qui expulse l'alcoolate pour régénérer un carbonyle (une cétone), plus électrophile que l'ester ; celui-ci subit aussitôt une seconde addition. Le produit, après hydrolyse, est un alcool tertiaire portant deux groupes identiques (issus du magnésien) :
On ne peut pas arrêter la réaction à la cétone : elle est plus réactive que l'ester de départ.
Démonstration (Mécanisme)
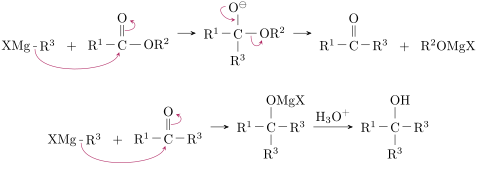
Le magnésium (cation associé à l'oxygène chargé) n'est pas représenté dans les intermédiaires anioniques.
Un époxyde (oxirane) est un éther cyclique tendu : ses carbones sont électrophiles. L'attaque du magnésien est une substitution nucléophile bimoléculaire : elle se fait sur le carbone le moins encombré, par l'arrière de la liaison qui se rompt (inversion de configuration de ce carbone, addition globalement anti sur un époxyde cyclique). Elle forme un alcoolate, puis après hydrolyse un alcool dont la chaîne s'est allongée de deux carbones (cas de l'oxirane lui-même) :
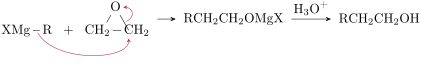
La déconnexion associée est très utile : on rallonge une chaîne de deux carbones en installant une fonction alcool en bout.
Aldéhydes, cétones, , esters, époxydes : dans tous les cas le magnésien attaque un carbone électrophile et forme une liaison . Le motif mécanistique est le même ; seul change le devenir de l'intermédiaire (alcoolate stable, ou intermédiaire tétraédrique qui expulse un nucléofuge dans le cas de l'ester).
3.3 Énols, énolates et acidité en
3.3.1 Tautomérie céto-énolique
Un composé carbonylé portant au moins un atome d'hydrogène sur le carbone en du groupe est dit énolisable. Il existe en équilibre avec un isomère de constitution, l'énol, obtenu par migration formelle de ce proton vers l'oxygène :
Ces deux isomères sont des tautomères ; leur interconversion est la tautomérie céto-énolique. Elle est catalysée par les acides comme par les bases. Une cétone dissymétrique dont les deux carbones portent des hydrogènes possède plusieurs énols ; inversement, d'un énol on remonte au carbonyle en replaçant le proton du sur l'autre carbone de la double liaison.
Pour un aldéhyde ou une cétone simple, la forme carbonyle est très largement majoritaire (la liaison est plus solide que ) : la fraction d'énol est infime, de l'ordre de pour la propanone ( dans l'eau). Elle augmente fortement quand l'énol est stabilisé par conjugaison et par liaison hydrogène intramoléculaire : la pentane-2,4-dione (acétylacétone) pure est énolisée à environ à .
3.3.2 Acidité en d'un carbonyle
Les hydrogènes portés par le carbone en d'un groupe carbonyle sont notablement acides ( pour un aldéhyde, pour une cétone, pour un ester), bien plus que ceux d'un alcane (). La déprotonation fournit un anion appelé énolate. Plus généralement, tout groupe attracteur capable de délocaliser la charge rend acide le proton qui lui est voisin : c'est le cas des nitriles () et des composés -dicarbonylés. Les valeurs de sont toujours fournies.
Démonstration (Origine de l'acidité : stabilisation par mésomérie)
La base conjuguée n'est pas un simple carbanion. La charge négative est délocalisée par mésomérie entre le carbone en et l'oxygène :
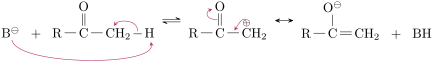
La forme où la charge est portée par l'oxygène (plus électronégatif) a un poids important et confère à l'énolate une grande stabilité, d'où l'acidité renforcée du proton en .
Lorsque le carbone acide est encadré par deux groupes carbonyle (composés -dicarbonylés : -dicétones, -cétoesters comme l'acétylacétone ou l'acétoacétate d'éthyle, diesters maloniques), la charge de l'énolate est délocalisée sur deux oxygènes. L'acidité devient très marquée ( à ) : une base modérée comme un ion alcoolate suffit à déprotoner totalement.
3.3.3 Formation des énolates : choix de la base
Méthode : Déprotoner une espèce énolisable
Pour former un énolate, on choisit une base dont l'acide conjugué a un supérieur à celui du proton visé (réaction thermodynamiquement favorable, ) :
- pour un -dicarbonylé () : un alcoolate ( de l'alcool ) déprotone quantitativement () ;
- pour une cétone simple () : l'ion hydroxyde (, ) et l'alcoolate () ne forment qu'une très faible quantité d'énolate, en équilibre avec la cétone ; pour une déprotonation totale, on emploie une base très forte et non nucléophile, le diisopropylamidure de lithium (LDA), acide conjugué de (), à basse température.
Une déprotonation partielle suffit pour une aldolisation (l'énolate, consommé, est régénéré) ; une alkylation ou une aldolisation croisée dirigée exigent au contraire une déprotonation totale préalable.
On choisit le LDA justement parce qu'il est trop encombré pour s'additionner sur le carbonyle : il arrache le proton en sans faire d'addition nucléophile concurrente. Un magnésien ou un organolithien, eux, s'additionneraient sur le .
3.3.4 Nucléophilie ambidente et -alkylation
L'énolate est un nucléophile ambident : il possède deux sites nucléophiles, le carbone en et l'oxygène, qui portent chacun la charge dans l'une des formes mésomères. Il peut donc réagir soit par le carbone (-alkylation, création de liaison ), soit par l'oxygène (-alkylation).
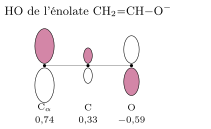
signe des lobes figuré par la couleur). Le plus gros coefficient est sur le carbone , le plus petit sur le carbone central ; l'oxygène, lui, porte l'essentiel de la charge
négative.L'analyse des orbitales frontalières explique la préférence pour la -alkylation vis-à-vis d'un halogénoalcane. La haute occupée (HO) de l'énolate présente son plus gros coefficient sur le carbone (figure fig:ho-enolate) ; la réaction avec un électrophile « mou » (halogénoalcane, contrôle orbitalaire), qui se fait par recouvrement de cette HO avec la BV de l'halogénoalcane, a donc lieu majoritairement sur le carbone. Le mécanisme limite est une :
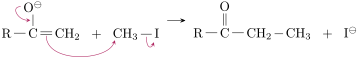
On crée ainsi une nouvelle liaison en position d'une cétone ; l'énolate doit être formé totalement au préalable (LDA), sinon la cétone restante s'aldolise. À l'inverse, l'oxygène, plus électronégatif, porte l'essentiel de la charge : un électrophile « dur », sous contrôle de charge, réagit plutôt sur l'oxygène (-alkylation, -acylation).
Une cétone dissymétrique possède deux positions énolisables. À basse température avec le LDA (déprotonation irréversible), on arrache le proton le moins encombré et le plus rapidement accessible : on obtient l'énolate cinétique (le moins substitué). En conditions réversibles (base plus faible, température plus élevée), c'est l'énolate thermodynamique, le plus substitué donc le plus stable, qui l'emporte. Cette distinction n'est pas exigible ; un énoncé qui en a besoin la fournit.
3.4 Aldolisation, cétolisation et crotonisation
3.4.1 Aldolisation et cétolisation non dirigées
L'aldolisation est la réaction, en milieu basique, entre l'énolate d'un aldéhyde et une molécule d'aldéhyde intacte ; le produit, un -hydroxyaldéhyde, est appelé aldol. Avec des cétones, on parle de cétolisation et le produit, une -hydroxycétone, est un cétol.
En milieu basique aqueux ou alcoolique, l'aldolisation se déroule en trois actes, tous renversables :
- Formation de l'énolate : la base arrache un proton en d'une molécule d'aldéhyde, engendrant l'énolate nucléophile (en faible quantité).
- Addition (création de la liaison ) : le carbone de l'énolate attaque le carbone électrophile du carbonyle d'une seconde molécule d'aldéhyde ; on forme un alcoolate.
- Protonation : l'alcoolate est protoné par le solvant, ce qui régénère la base et libère l'aldol.
Sur l'exemple de l'éthanal :
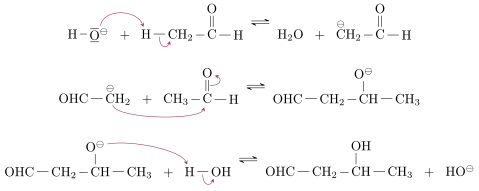
Bilan : (ici, le 3-hydroxybutanal).
Faire réagir deux carbonylés différents tous deux énolisables conduit en général à un mélange de quatre produits (chaque énolate peut attaquer chacun des deux carbonyles), sans intérêt préparatif. L'aldolisation croisée n'est utile que si l'on contrôle qui est l'énolate et qui est l'électrophile.
3.4.2 Aldolisation croisée dirigée
Méthode : Aldolisation dirigée par déprotonation totale préalable
Pour ne former qu'un seul produit croisé :
- on déprotone totalement l'un des partenaires (celui choisi comme nucléophile) par le LDA, à basse température (), pour obtenir son énolate de façon quantitative et stable ;
- on ajoute ensuite l'autre carbonylé (l'électrophile), de préférence non énolisable ou plus électrophile.
Comme il ne reste plus de carbonyle du premier partenaire, une seule combinaison est possible : le produit croisé est obtenu proprement. Un partenaire non énolisable (le benzaldéhyde, le méthanal) facilite encore le contrôle.
Alkyler un aldéhyde énolisable par un halogénoalcane échoue : dès qu'une trace d'énolate se forme, celui-ci trouve autour de lui de nombreuses molécules d'aldéhyde intactes très électrophiles et s'aldolise beaucoup plus vite qu'il n'alkyle l'halogénoalcane ; même avec le LDA, la déprotonation d'un aldéhyde n'est jamais assez rapide devant l'aldolisation. L'aldolisation l'emporte sur l'alkylation : c'est une réaction parasite inévitable pour un aldéhyde. On réserve donc l'alkylation directe aux cétones et surtout aux -dicarbonylés.
3.4.3 Crotonisation
La crotonisation est la déshydratation d'un aldol (ou d'un cétol) en un composé carbonylé -insaturé : un -énal (à partir d'un aldol) ou une -énone (à partir d'un cétol). On élimine une molécule d'eau entre le en et un en :
En milieu basique la déshydratation suit un mécanisme E1cb (élimination unimoléculaire par la base conjuguée) :
- la base arrache le proton en (le seul acide, car en du carbonyle) pour reformer un énolate ;
- cet énolate expulse l'ion hydroxyde porté par le carbone , créant la double liaison conjuguée au carbonyle.
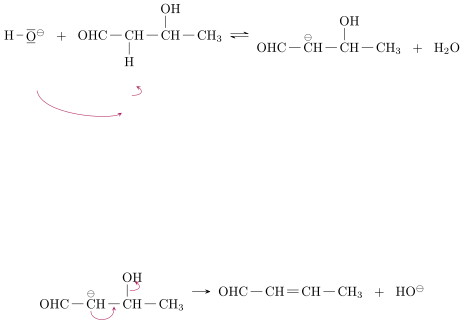
Le produit final, ici le but-2-énal, est conjugué (–), donc thermodynamiquement stable ; c'est la force motrice de l'élimination, qui déplace l'équilibre d'aldolisation, souvent défavorable.
La double liaison se forme obligatoirement en conjugaison avec le carbonyle. Le mécanisme E1cb l'impose : seul le proton en du est suffisamment acide pour être arraché par la base. On obtient donc exclusivement le composé -insaturé (et non ) ; parmi les stéréoisomères, l'alcène (le plus stable) domine.
3.5 La réaction de Michael
La réaction de Michael est l'addition conjuguée (dite 1,4) d'un nucléophile stabilisé (typiquement un énolate, appelé donneur de Michael) sur un composé carbonylé -insaturé, l'énone (l'accepteur de Michael). Le nucléophile se fixe sur le carbone et une liaison est créée ; l'énolate formé est ensuite protoné par le solvant :
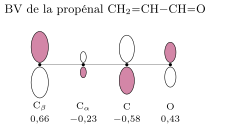
Un système -insaturé offre deux sites électrophiles conjugués : le carbone du carbonyle (attaque 1,2, directe) et le carbone (attaque 1,4, conjuguée). La BV de l'énone a son plus gros coefficient sur le carbone (figure fig:bv-enone). Un nucléophile « mou » et stabilisé comme un énolate, dont la réaction est sous contrôle orbitalaire, attaque le carbone (addition 1,4) ; un nucléophile « dur » et réactif comme un organomagnésien, sous contrôle de charge, attaque plutôt le carbone du carbonyle, le plus chargé positivement (addition 1,2). L'addition de Michael relève donc du contrôle orbitalaire.
Démonstration (Mécanisme)
La base engendre l'énolate du donneur. Le carbone nucléophile de l'énolate (HO) s'additionne sur le carbone de l'énone (BV), créant la liaison . Il se forme un énolate de l'accepteur, qui est finalement protoné par le milieu :
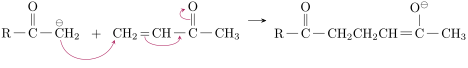
Le produit, après protonation, est un composé -dicarbonylé :
un carbonyle apporté par le donneur, un autre par l'accepteur, séparés par trois carbones.
Méthode : Rétrosynthèse d'une addition de Michael
Devant un motif 1,5-dicarbonylé, envisager une déconnexion de Michael : on coupe la liaison qui sépare, d'un côté un fragment énolate (le donneur), de l'autre une énone (l'accepteur). Concrètement, on repère les deux distants de trois carbones et l'on remonte à un donneur énolisable + un accepteur -insaturé.
3.6 La réaction de Diels-Alder
3.6.1 Principe : une cycloaddition [4+2]
La réaction de Diels-Alder est une cycloaddition [4+2] entre un diène conjugué (4 électrons ) et un diénophile (une double ou triple liaison, 2 électrons ). Elle forme, en une seule étape concertée, un cycle à six chaînons (un cyclohexène) avec création simultanée de deux nouvelles liaisons ; la double liaison du produit est entre les deux carbones centraux du diène.
- Le diène doit pouvoir adopter la conformation s-cis (les deux doubles liaisons du même côté de la liaison simple centrale) ; un diène bloqué en s-trans est inactif, un diène bloqué en s-cis (cyclopentadiène) est très réactif.
- La réaction est d'autant plus rapide que le diène est enrichi en électrons (groupes donneurs) et que le diénophile est appauvri (groupes électroattracteurs : , , , , ). C'est la Diels-Alder « à demande normale ».
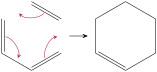
l'éthène (en haut à droite) : les trois flèches courbes, simultanées, déplacent les trois doublets et forment de manière concertée deux liaisons (positions des traits absents) et la double liaison du cyclohexène. Le recouvrement s'établit entre la HO du diène
et la BV du diénophile.3.6.2 Contrôle par les orbitales frontalières
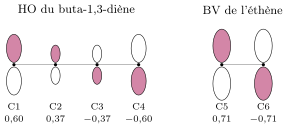
extrémités C1 et C4 du diène, les lobes situés d'un même côté du plan sont de signes opposés, comme aux deux carbones de la BV de l'éthène : le recouvrement est en phase aux deux liaisons formées (C1--C5 et C4--C6) quand les deux réactifs s'approchent dans des plans
parallèles, chacun par une seule face.La réaction est régie par le recouvrement des orbitales frontalières des deux partenaires (figure fig:om-diels-alder). À demande normale, l'interaction dominante est :
Un diène riche (HO haute en énergie) et un diénophile pauvre (BV basse) rapprochent ces deux niveaux : l'écart énergétique diminue, l'interaction est forte, la vitesse augmente. C'est la règle d'Alder : substituants donneurs sur le diène et attracteurs sur le diénophile accélèrent la réaction. La propénal, dont la BV est plus basse que celle de l'éthène (le groupe carbonyle conjugué l'abaisse), est ainsi un bien meilleur diénophile.
3.6.3 Aspects stéréochimiques
La cycloaddition est concertée et suprafaciale-suprafaciale : chaque partenaire réagit par une seule face de son système . Il en résulte une addition syn qui conserve la configuration des réactifs :
- la stéréochimie ( ou ) des substituants du diénophile se retrouve intacte (cis ou trans) sur le cycle ;
- la réaction est donc stéréospécifique : un diénophile donne le produit cis, un diénophile donne le produit trans.
Lorsque le diénophile porte un groupe insaturé (carbonyle...), deux approches sont possibles : endo (le groupe attracteur pointe sous le diène, vers ses carbones centraux) et exo (il pointe à l'opposé). Elles ne conduisent à deux produits différents que si les extrémités du diène sont substituées ou reliées (diène cyclique comme le cyclopentadiène) : avec le buta-1,3-diène, dont les carbones terminaux ne portent que des hydrogènes, endo et exo donnent le même produit. Sous contrôle cinétique, l'adduit endo est majoritaire : l'approche endo bénéficie d'interactions orbitalaires secondaires stabilisantes entre le système du diène (ses carbones centraux) et celui du groupe attracteur du diénophile, qui abaissent l'énergie de l'état de transition. L'adduit exo, souvent plus stable, ne domine que sous contrôle thermodynamique (température élevée, réaction renversable).
Avec un diène substitué et un diénophile substitué, deux régioisomères sont a priori possibles. La régiosélectivité s'interprète par les coefficients des orbitales frontalières : les gros lobes de la HO du diène et de la BV du diénophile se recouvrent préférentiellement. On obtient majoritairement l'isomère dit « ortho » (diène substitué en 1) ou « para » (diène substitué en 2), par analogie avec les positions relatives des substituants sur le cyclohexène formé.
La réaction est renversable. Former deux liaisons à partir de deux liaisons est exothermique, mais assembler deux molécules en une diminue l'entropie () : à haute température le terme l'emporte et le cyclohexène peut subir la rétro-Diels-Alder, rupture concertée des deux liaisons formées, qui régénère un diène et un diénophile. On l'exploite pour libérer un diène in situ (craquage du dicyclopentadiène) ou pour expulser une petite molécule stable (, , ) dont le départ déplace l'équilibre.
À retenir
- Idée maîtresse : créer une liaison , c'est unir un carbone nucléophile (carbanion, énolate) et un carbone électrophile (carbonyle, énone, diénophile).
- Organomagnésiens : carbone , nucléophile et base très forte. Rappels de première année : aldéhyde alcool 2aire, cétone 3aire, acide carboxylique. En PC : ester alcool 3aire (deux équivalents, cétone intermédiaire) ; époxyde alcool (attaque au carbone le moins encombré, +2 C pour l'oxirane). Milieu anhydre impératif.
- Énols / énolates : tautomérie céto-énolique ; en acide (, -dicarbonylés , valeurs fournies) car l'énolate est stabilisé par mésomérie. Base : alcoolate (dicarbonylés), LDA (cétones, déprotonation totale) ; . Nucléophile ambident, HO plus développée sur le carbone -alkylation ().
- Aldolisation / cétolisation : énolate + carbonyle -hydroxy\-carbonylé (aldol / cétol). Version dirigée par déprotonation totale au LDA. Un aldéhyde ne s'alkyle pas (il s'aldolise). Crotonisation : déshydratation E1cb -insaturé conjugué (énal / énone).
- Michael : addition conjuguée 1,4 d'un énolate sur une énone (contrôle orbitalaire, BV la plus développée en ) 1,5-dicarbonylé.
- Diels-Alder : cycloaddition [4+2] concertée (diène s-cis + diénophile appauvri), 2 liaisons . Contrôle HO(diène)-BV(diénophile), règle d'Alder. Syn suprafaciale (stéréospécifique), règle endo (cinétique, sensible seulement si le diène est substitué à ses extrémités ou cyclique), régiosélectivité ortho/para. Rétro-Diels-Alder à haute température.
- Rétrosynthèse : déconnexion synthon donneur () + synthon accepteur () équivalents synthétiques réels.
Exercices du chapitre
- Une trace ou la totalité : compter les énolates avec les pKa corrigé
- Carbone ou oxygène : ce que dit l'orbitale haute occupée de l'énolate corrigé
- Pourquoi on n'alkyle pas un aldéhyde ; la voie acétoacétique corrigé
- La dibenzalacétone : une double aldolisation croisée qui précipite corrigé
- Hexane-2,5-dione : quel cycle se ferme ? corrigé
- La warfarine : une addition de Michael devenue médicament corrigé