Électrochimie : thermodynamique et cinétique des réactions redox
Cours · chimie : thermodynamique et électrochimie (PC), chapitre 6 · CPGE PC (2e année) · le début du chapitre, la suite sur Adloun
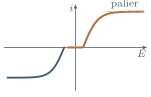
L'électrochimie étudie les transformations qui couplent une réaction d'oxydo-réduction et un transfert de charges électriques aux interfaces entre un conducteur électronique (l'électrode) et un conducteur ionique (l'électrolyte). Ses applications structurent la vie quotidienne et l'industrie : piles et accumulateurs pour le stockage de l'énergie, électrolyses pour l'électrosynthèse et la métallurgie, capteurs pour l'analyse, et lutte contre la corrosion, enjeu économique majeur.
Ce chapitre prolonge l'étude des réactions redox et des piles de première année ainsi que le diagramme potentiel-pH. Nous distinguons soigneusement deux points de vue complémentaires. L'aspect thermodynamique indique le sens d'évolution spontané d'un système et la tension maximale que peut fournir une pile : il répond à la question « la transformation est-elle possible ? ». L'aspect cinétique, décrit par les courbes courant-potentiel, indique à quelle vitesse cette transformation se produit réellement à une électrode : il répond à « la transformation est-elle rapide ? ». Ces deux regards sont indispensables : une pile thermodynamiquement favorable peut être bloquée cinétiquement, et une électrolyse impossible sur le papier peut devenir réalisable en jouant sur les surpotentiels.
6.1 Aspect thermodynamique des réactions d'oxydo-réduction
6.1.1 Potentiel de Nernst et enthalpie libre de réaction
À un couple redox associé à la demi-équation on associe un potentiel d'électrode donné par la formule de Nernst.
Pour un couple échangeant électrons, le potentiel d'oxydo-réduction vaut, à ,
où est le potentiel standard du couple (référence : électrode standard à hydrogène, ), la constante de Faraday, et l'activité de l'espèce (concentration rapportée à pour un soluté, pression rapportée à pour un gaz, pour un solide ou le solvant). Hors de , le facteur n'est plus : il est proportionnel à .
Considérons une réaction redox obtenue en combinant deux couples, l'oxydant du couple oxydant le réducteur du couple :
Pour une réaction d'oxydo-réduction échangeant électrons entre deux couples de potentiels de Nernst et ,
À l'état standard, avec les potentiels standard et ,
Cette relation se cite : elle ne se déduit pas d'une « enthalpie libre de chaque demi-équation », ce qui reviendrait à poser la conclusion en hypothèse. Elle se justifie par la pile qui réalise la réaction : à courant nul, sa tension à vide est , et le travail électrique qu'elle fournirait de façon réversible pour un avancement vaut . On l'admet ici. À l'équilibre, , donc : les deux potentiels s'égalisent.
En égalant à l'équilibre (relations de Nernst), on obtient à
Une différence de potentiels standard de quelques dixièmes de volt suffit à rendre la réaction quasi totale.
6.1.2 Prévision et détermination de potentiels standard
Méthode : Prévoir et quantifier une réaction redox
- Repérer l'oxydant le plus fort (plus grand ) et le réducteur le plus fort (plus petit ) : ils réagissent spontanément (« règle du gamma »).
- Équilibrer la réaction en électrons échangés.
- Calculer puis pour quantifier l'avancement à l'équilibre.
On peut aussi déterminer un potentiel standard inconnu à partir de données thermodynamiques : enthalpies libres standard de formation, constantes d'équilibre, autres potentiels standard, produits de solubilité. La règle est toujours la même : on combine les enthalpies libres (loi de Hess), c'est-à-dire les produits , et jamais les potentiels eux-mêmes.
À la demi-équation on associe la réaction , qui échange électrons avec le couple , de potentiel standard nul : . Avec (tables NBS), et : une table de potentiels standard est une table d'enthalpies libres de réaction.
Le potentiel standard se déduit de et du produit de solubilité de . En combinant et , la loi de Hess sur les enthalpies libres donne
Comme , la précipitation abaisse le pouvoir oxydant de l'argent.
6.1.3 Tension à vide d'une pile
Une pile est constituée de deux demi-piles reliées par un pont salin (jonction ionique, qui plonge dans les deux solutions) et un circuit extérieur (conduction électronique).
La tension à vide (ou force électromotrice) est la différence de potentiel entre les deux électrodes lorsque la pile ne débite aucun courant () :
où et sont les potentiels de Nernst des couples aux deux électrodes. Elle est reliée à l'enthalpie libre de la réaction de fonctionnement par
Cette relation vaut hors de l'état standard et à toute température. Le travail électrique fourni par la pile pour un avancement vaut au plus ; il n'atteint cette valeur qu'en fonctionnement réversible (débit infiniment lent, ).
À la borne (cathode) se produit une réduction, à la borne (anode) une oxydation ; dans le circuit extérieur, les électrons vont de l'anode vers la cathode ; dans le pont salin et les solutions, les cations migrent vers la cathode et les anions vers l'anode.
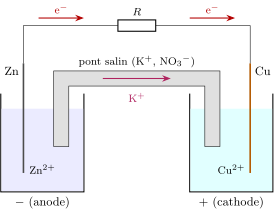
conducteur ohmique : oxydation au pôle , réduction au pôle ; les électrons circulent du zinc vers le cuivre dans le circuit extérieur, les cations du pont salin vers la cathode. À courant nul (voltmètre à la place de
), on mesure la tension à vide.Réaction avec et . En conditions standard, , et : la réaction est fortement favorisée ; la pile peut fournir au plus de travail électrique par mole de zinc consommé.
6.2 Aspect cinétique : courbes courant-potentiel
La thermodynamique ne dit rien sur la vitesse. Une électrode est le siège d'un transfert d'électrons dont la cinétique dépend du potentiel imposé : on la caractérise par la relation entre le courant traversant l'électrode et son potentiel .
6.2.1 Vitesse électrochimique et intensité
La vitesse d'une réaction électrochimique est proportionnelle à l'intensité du courant. Si la demi- équation échange électrons, l'avancement de la réaction à l'électrode vérifie
où est la vitesse surfacique (en ) et la surface immergée de l'électrode. Par convention, un courant anodique (oxydation) est compté positivement, un courant cathodique (réduction) négativement.
6.2.2 Allure d'une courbe courant-potentiel
Pour un couple présent en solution, la courbe comporte une branche anodique (, oxydation de pour ) et une branche cathodique (, réduction de pour ). Les deux branches se rejoignent en au potentiel d'équilibre (potentiel de Nernst).
Le surpotentiel est l'écart entre le potentiel réellement pris par l'électrode traversée par un courant et son potentiel d'équilibre :
Il traduit le « coût cinétique » du transfert d'électrons : pour oxyder, pour réduire. On parle de surpotentiel de seuil pour le surpotentiel à partir duquel le courant devient appréciable.
Un couple est un système rapide si le courant s'établit dès que s'écarte infiniment peu de (surpotentiel quasi nul) : la courbe est « raide » au voisinage de . Il est lent si un surpotentiel notable est nécessaire pour observer un courant appréciable : la courbe présente un domaine de courant quasi nul de part et d'autre de , qui s'étend de à (, surpotentiels de seuil cathodique et anodique).
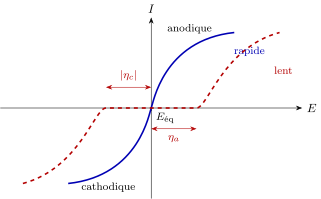
et système lent (tirets), pour lequel il faut atteindre le surpotentiel de seuil anodique (ou
cathodique ), mesuré à partir de , avant tout courant appréciable.Un même couple peut être rapide sur une électrode et lent sur une autre : la nature de l'électrode (platine, mercure, carbone, fer…) influe fortement sur la cinétique. Ainsi le couple est rapide sur platine platiné mais très lent sur mercure ou zinc, ce qui explique la stabilité des piles à électrode de zinc en milieu acide.
6.2.3 Courant limite de diffusion
Lorsque le potentiel est fortement défavorable au réactif, la réaction électrochimique consomme l'espèce électroactive à l'interface plus vite qu'elle n'y est apportée. L'étape limitante devient alors le transport de matière par diffusion.
Quand l'apport du réactif à l'électrode est limité par la diffusion, le courant atteint un palier appelé courant limite de diffusion , indépendant du potentiel. Il est proportionnel à la concentration de l'espèce au sein de la solution, à la surface de l'électrode et au nombre d'électrons échangés par particule apportée :
où le coefficient dépend de l'espèce (par son coefficient de diffusion), de l'agitation et de la température. Cette proportionnalité est la base des méthodes d'analyse ampérométriques.
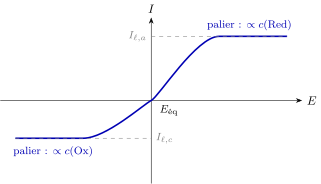
solution : au-delà d'un certain surpotentiel, le courant anodique sature à , proportionnel à la concentration du réducteur, le courant cathodique à , proportionnel à celle de l'oxydant
(ici ).Si plusieurs espèces électroactives coexistent, la courbe présente des vagues successives : chaque espèce donne sa vague, à partir de son potentiel de début de vague, et son palier, ce qui permet une analyse sélective. Le solvant, lui, n'a pas de palier : il est toujours apporté.
6.2.4 Domaine d'inertie électrochimique du solvant (mur du solvant)
L'eau (le solvant) est elle-même électroactive : elle peut être oxydée en dioxygène ou réduite en dihydrogène. Ces réactions bornent le domaine de potentiel exploitable : ce sont les murs du solvant.
Aux potentiels fortement anodiques, l'eau est oxydée :
Aux potentiels fortement cathodiques, elle est réduite :
Les murs commencent à , où les surpotentiels de seuil dépendent de la nature de l'électrode. Entre ces deux murs s'étend le domaine d'inertie électrochimique du solvant.
Le domaine d'inertie dépend donc de deux paramètres : le pH (les deux murs glissent de par unité de pH) et la nature de l'électrode (surpotentiels de seuil). Un surpotentiel important élargit le domaine utile : c'est le surpotentiel du dihydrogène sur le zinc qui permet de déposer ce métal par électrolyse en solution aqueuse acide au lieu de ne réduire que l'eau, et celui du dioxygène sur une anode adaptée qui permet d'oxyder les ions chlorure en dichlore.
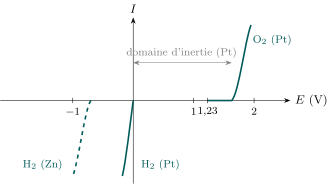
) et l'oxydation de l'eau lente (mur vers ) ; sur zinc, le mur cathodique recule vers (surpotentiel du dihydrogène). À pH , les deux murs sont
décalés de .6.2.5 Potentiel mixte et transformation spontanée
Lorsqu'une même électrode, isolée, porte deux couples différents, l'un s'oxydant et l'autre se réduisant (un métal plongé dans une solution oxydante), aucun courant ne sort de l'électrode : elle prend un potentiel mixte tel que le courant anodique d'un couple et le courant cathodique de l'autre se compensent exactement, . La valeur commune mesure la vitesse de la transformation spontanée.
Méthode : Reconnaître une transformation spontanée et juger sa vitesse
- Tracer sur un même graphique la branche anodique du réducteur et la branche cathodique de l'oxydant (courbes données).
- Si ces deux branches ont un courant notable dans un même domaine de potentiel, la transformation se fait : le potentiel mixte est l'abscisse où les deux courants sont opposés, et leur valeur commune mesure sa vitesse.
- Si la branche cathodique ne commence qu'au-dessous du début de la branche anodique, la transformation, même thermodynamiquement favorisée, est bloquée cinétiquement : ainsi le zinc pur réduit très lentement les ions , sur lesquels il présente un fort surpotentiel.
6.3 Piles : fonctionnement et lecture des courbes
6.3.1 Même courant aux deux électrodes
Lorsqu'une pile débite, le système n'est plus à l'équilibre. Les deux électrodes sont en série : le même courant les traverse, anodique à l'anode (pôle ), cathodique à la cathode (pôle ). Chaque électrode garde son propre potentiel, lu sur sa propre courbe courant-potentiel à ce courant : l'anode monte au-dessus de son potentiel d'équilibre, la cathode descend au-dessous.
Méthode : Lire le fonctionnement d'une pile sur les courbes –
- Tracer sur un même graphe la branche anodique de l'électrode et la branche cathodique de l'électrode .
- Pour un courant donné, lire le potentiel où la branche anodique vaut et le potentiel où la branche cathodique vaut .
- La tension aux bornes en débit est : elle est inférieure à la tension à vide à cause des surpotentiels et de la chute ohmique .
En débit, la tension aux bornes s'écrit
où est la résistance interne. Les surpotentiels (importants pour les systèmes lents) et la chute ohmique diminuent la tension utile quand le courant augmente. La résistance interne dépend de la conductivité de l'électrolyte, de la distance entre les électrodes et de leur surface.
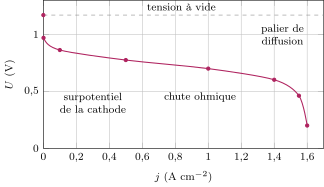
, air) : chute rapide aux faibles courants (surpotentiel de la réduction du dioxygène, système lent), décroissance quasi linéaire (chute ohmique), effondrement à l'approche du palier de
diffusion du dioxygène.La capacité d'une pile est la charge totale qu'elle peut débiter. Si le réactif limitant échange électrons par entité, , souvent exprimée en ampères-heures (). Pour une pile contenant de zinc (), . À courant constant , l'autonomie est .
6.4 Électrolyse et accumulateurs
6.4.1 Transformation forcée
Une électrolyse impose, à l'aide d'un générateur, une transformation non spontanée (). Les rôles sont inversés par rapport à la pile : l'anode (oxydation) est reliée à la borne du générateur, la cathode (réduction) à la borne .
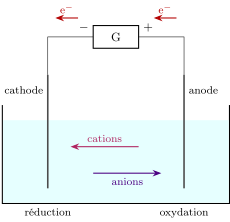
borne ), siège d'une réduction, et les retire de l'anode (reliée à sa borne ), siège d'une
oxydation ; dans l'électrolyte, les cations migrent vers la cathode et les anions vers l'anode.Pour faire passer un courant , la tension à imposer est
où et sont les potentiels d'équilibre (de Nernst) des couples qui réagissent à l'anode et à la cathode, et les surpotentiels au courant , et la chute ohmique. La tension minimale (courant quasi nul) est l'écart entre les débuts des deux vagues concernées, . Les courbes courant-potentiel permettent de prévoir ces valeurs en repérant, à courant imposé, les potentiels réels des deux électrodes.
Les surpotentiels permettent aussi de choisir les réactions d'électrode : à chaque électrode, c'est la vague qui commence la première, et non le couple thermodynamiquement favorisé, qui l'emporte. C'est pourquoi il faut souvent purifier l'électrolyte (une impureté plus facile à réduire consommerait le courant, ou abaisserait un surpotentiel utile) et choisir les électrodes adaptées (surpotentiel de ou de favorable à la réaction voulue).
La chute ohmique d'un électrolyseur vaut, pour des électrodes planes de surface distantes de dans un électrolyte de conductivité , : elle croît avec la distance entre les électrodes, décroît avec la conductivité (concentration de l'électrolyte, température) et augmente avec les bulles de gaz qui encombrent l'espace entre les électrodes. On rapproche donc les électrodes, on chauffe un peu l'électrolyte et l'on évacue les gaz.
6.4.2 Loi de Faraday et rendement faradique
La quantité de matière transformée à une électrode est proportionnelle à la charge qui a circulé. Pour une espèce dont la formation échange électrons,
En pratique, une partie du courant sert à des réactions parasites (dégagement gazeux, réduction du solvant…). Le rendement faradique est le rapport
La masse réellement déposée vaut .
Pour argenter une pièce, on réduit (, ) sous pendant . La charge est , d'où d'argent avec un rendement faradique idéal . Si , la masse déposée n'est que de .
6.4.3 Accumulateurs
Un accumulateur est un dispositif électrochimique réversible : il fonctionne en pile à la décharge (transformation spontanée qui fournit de l'énergie électrique) et en électrolyseur à la charge (transformation forcée qui restaure les réactifs). Piles, électrolyseurs et accumulateurs sont tous des convertisseurs entre énergie chimique et énergie électrique.
Décharge : , fournissant environ par élément ; la charge inverse cette réaction. Cette tension dépasse les du domaine de stabilité thermodynamique de l'eau : l'accumulateur n'existe que parce que les couples du plomb sont rapides et que les surpotentiels de sur le plomb et de sur sont élevés, ce qui limite l'électrolyse parasite de l'eau au repos comme pendant la recharge. D'où les deux contraintes de la recharge : choisir les électrodes (grilles en alliage plomb-calcium plutôt que plomb-antimoine, l'antimoine abaissant le surpotentiel de ) et purifier l'électrolyte (on ne complète qu'avec de l'eau déminéralisée).
6.5 Complément (hors programme) : corrosion et protection
La corrosion et la protection des métaux ne figurent pas au programme de PC : cette section est un complément, qui n'est pas à retenir. Elle illustre cependant la notion de potentiel mixte, au programme : un métal qui se corrode porte, sur une même électrode, l'oxydation du métal et la réduction d'un oxydant de la solution.
6.5.1 Corrosion humide uniforme
La corrosion humide est l'oxydation d'un métal par un oxydant de la solution aqueuse avec laquelle il est en contact. C'est une transformation spontanée qui met en jeu deux couples, sur la même pièce : l'oxydation du métal (zones anodiques) et la réduction de l'oxydant (zones cathodiques), les électrons circulant dans le métal lui-même. En milieu acide, l'oxydant est ; en milieu neutre aéré, c'est le dioxygène dissous. La corrosion est uniforme quand elle attaque toute la surface de la même façon.
Pour le fer :
Une pièce métallique isolée ne débite aucun courant : la somme des courants anodique et cathodique qui la traversent est nulle. Le potentiel de corrosion est le potentiel où (on parle aussi de potentiel mixte) ; le courant de corrosion mesure la vitesse de la corrosion. Sur un tracé en courants signés, on le repère par deux points et à la même abscisse .
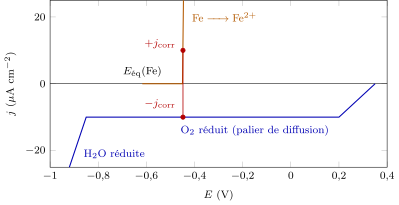
du fer, raide au-delà de , et la branche cathodique du dioxygène, sur son palier de diffusion. Le potentiel de corrosion () est l'abscisse où les deux courants sont opposés ; le courant de corrosion y vaut le palier,
().Deux régimes se distinguent. En milieu acide, est abondant et c'est la lenteur des transferts d'électrons (surpotentiels de seuil) qui fixe le potentiel et le courant de corrosion ; « favorisé » n'y veut pas dire « rapide ». En milieu neutre aéré, le potentiel de corrosion tombe sur le palier de diffusion du dioxygène : le courant de corrosion est ce palier, et il ne dépend plus guère du métal mais de l'apport de dioxygène (aération, agitation, température).
6.5.2 Corrosion de deux métaux en contact
Deux métaux différents en contact électrique, plongés dans la même solution, prennent un potentiel commun. La condition porte sur les courants totaux : la somme des courants anodiques sur les deux surfaces est opposée à la somme des courants cathodiques. Le métal dont l'oxydation commence au potentiel le plus bas devient l'anode (il se corrode davantage) ; l'autre devient cathode (il ne s'oxyde plus, et porte une partie de la réduction de l'oxydant).
En milieu neutre aéré, où la réduction du dioxygène se fait sur un palier de densité quel que soit le métal, une anode de surface au contact d'une cathode de surface se corrode avec la densité de courant
Une petite anode au contact d'une grande cathode (un rivet d'acier dans une tôle de cuivre) se corrode très vite ; une grande anode au contact d'une petite cathode, à peine plus vite que seule.
L'apport d'oxydant (aération, agitation, température en récipient fermé), l'acidité (pH bas), la conductivité de l'eau (eau de mer, sels de déneigement), le contact d'un métal plus noble (corrosion galvanique, aggravée par un grand rapport de surfaces), et les hétérogénéités du métal (zones écrouies, soudures, inclusions), qui créent des zones anodiques.
Sur une même pièce, une zone moins aérée (sous une goutte, dans un interstice) peut devenir anodique et une zone bien aérée cathodique : c'est la corrosion par aération différentielle, une corrosion localisée. Le programme se limite à la corrosion uniforme et à la corrosion de deux métaux en contact.
6.5.3 Protéger un métal
Méthode : Protéger un métal de la corrosion
- Revêtement : isoler le métal du milieu par une peinture, un polymère ou un autre métal. Un revêtement métallique moins noble que le support (zinc sur acier) le protège encore s'il est rayé : il devient anode sacrificielle ; un revêtement plus noble (étain sur acier) ne protège qu'intact, et la rayure concentre l'attaque (petite anode, grande cathode).
- Anode sacrificielle : relier le métal à un métal dont l'oxydation commence à un potentiel plus bas (zinc, aluminium allié, magnésium) ; le couple prend un potentiel commun sous le seuil d'oxydation du métal à protéger, qui devient cathode ; l'anode s'use et doit être remplacée.
- Protection par courant imposé : relier la structure à la borne d'un générateur et une anode auxiliaire inerte (fonte au silicium, titane revêtu) à sa borne ; c'est une électrolyse dont la structure est la cathode. On abaisse son potentiel sous le seuil où l'oxydation du fer devient négligeable (critère cinétique, de l'ordre de par rapport à l'électrode au sulfate de cuivre, soit par rapport à l'ESH, un peu au-dessus de la frontière d'immunité du diagramme potentiel-pH), sans descendre sous le mur de réduction de l'eau (surprotection : dégagement de dihydrogène, revêtements décollés, aciers fragilisés).
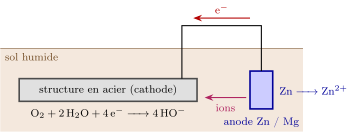
plongées dans l'électrolyte (sol humide, eau) et reliées par un conducteur. L'anode s'oxyde ; ses électrons passent dans la structure, qui porte la réduction du dioxygène ; le circuit se referme par
les ions de l'électrolyte.La passivation est la formation, à la surface d'un métal, d'une couche d'oxyde mince, compacte et adhérente qui ralentit fortement son oxydation. Sur la courbe anodique, elle se manifeste par une chute brutale du courant au-delà du potentiel de passivation (après un maximum, le courant critique), suivie d'un palier de très faible courant (domaine passif). À potentiel encore plus élevé, le courant repart (domaine transpassif) : la couche est oxydée en espèces solubles, ou l'eau est oxydée. Un métal plongé dans un milieu oxydant se passive spontanément si le courant cathodique disponible au potentiel de passivation dépasse le courant critique.
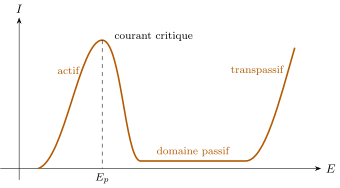
branche active, maximum (courant critique) au potentiel de passivation , palier passif de très
faible courant, puis domaine transpassif.Exercices du chapitre
- Potentiels standard tirés des tables : ce qui s'additionne et ce qui ne s'additionne pas corrigé
- La sonde lambda : une pile dont l'enthalpie libre standard est nulle corrigé
- La sonde à oxygène dissous : un palier de diffusion qui mesure une concentration corrigé
- L'électrolyseur au sel d'une piscine : dichlore ou dioxygène ? corrigé
- La pile à combustible d'une voiture : où passent les 0,47 V perdus corrigé
- L'accumulateur au plomb : 2 V dans de l'eau qui n'en supporte que 1,23 corrigé