Activation de groupes caractéristiques
Cours complet · chimie (PCSI), chapitre 14 · CPGE PCSI (1re année)
Travailler ce chapitre sur Adloun
Le groupe hydroxyle des alcools est omniprésent, mais chimiquement peu réactif : l'oxygène est un nucléophile modeste, et surtout l'ion hydroxyde est un très mauvais groupe partant. Pour faire réagir un alcool, il faut donc l'activer, c'est-à-dire modifier transitoirement sa structure électronique pour renforcer soit son caractère nucléophile, soit son caractère électrophile, soit son aptitude à partir. Ce chapitre présente les grandes stratégies d'activation d'un alcool — déprotonation en alcoolate, synthèse de Williamson, déshydratation acido-catalysée, passage par un ester sulfonique — ainsi que l'activation électrophile du groupe carbonyle par l'acétalisation. Toutes s'inscrivent dans une même logique : transformer un groupe caractéristique inerte en un groupe réactif au service d'une stratégie de synthèse.
14.1 Activation nucléophile : formation des alcoolates
Un alcool possède un groupe hydroxyle porté par un carbone tétraédrique. Sa base conjuguée , l'ion alcoolate (ou alcanolate), résulte de la perte du proton de . Le phénol porte le groupe hydroxyle sur un cycle aromatique ; sa base conjuguée est l'ion phénolate.
14.1.1 Comparer la nucléophilie
Un alcoolate est un bien meilleur nucléophile que l'alcool correspondant : la charge négative augmente la densité électronique et donc la disponibilité du doublet de l'oxygène. Activer un alcool en tant que nucléophile, c'est donc le déprotoner en alcoolate.
L'encombrement stérique autour de l'oxygène module également la nucléophilie : un alcool (ou alcoolate) primaire est plus nucléophile qu'un secondaire, lui-même plus nucléophile qu'un tertiaire. On retient l'ordre décroissant
14.1.2 Choisir une base pour déprotoner un alcool
La déprotonation est une réaction acide-base :
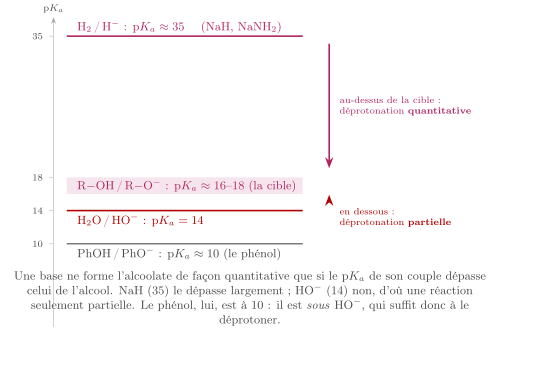
Méthode : Choix de la base à l'aide des
La réaction est quantitative dans le sens de formation de l'alcoolate si la base est plus forte que l'alcoolate, c'est-à-dire si
On emploie donc des bases fortes : hydrure de sodium (, ), amidure (), ou le sodium métallique par voie d'oxydoréduction. En revanche, () ne déprotone que partiellement un alcool.
- Voie acide-base : (dégagement gazeux, réaction totale et irréversible).
- Voie d'oxydoréduction : , le sodium réduisant le proton de l'alcool.
Le phénol est nettement plus acide qu'un alcool () car le phénolate est stabilisé par délocalisation de la charge sur le cycle aromatique. Une base plus douce que l'alcoolate () suffit alors à former le phénolate de façon quantitative ; en revanche () ne le déprotone pas, et c'est ce qui distingue un phénol d'un acide carboxylique.
14.2 Synthèse de Williamson des éther-oxydes
La synthèse de Williamson prépare un éther-oxyde par action d'un ion alcoolate (nucléophile) sur un halogénoalcane (électrophile), selon une substitution nucléophile bimoléculaire (SN2) :
Méthode : Mécanisme SN2, en une étape concertée
L'alcoolate attaque le carbone porteur de l'halogène du côté opposé à la liaison (attaque dorsale) ; la formation de la liaison et la rupture de la liaison sont simultanées, via un état de transition à cinq substituants sur le carbone. La cinétique est d'ordre 2 : , et la réaction s'accompagne d'une inversion de Walden de la configuration au carbone attaqué.
Un éther dissymétrique peut se former par deux découpages alcoolate / halogénoalcane. On choisit toujours le couple mettant en jeu l'halogénoalcane le moins encombré (primaire de préférence), car la SN2 est très sensible à l'encombrement stérique : un halogénoalcane tertiaire ne convient pas (il subit l'élimination E2, cf. ci-dessous).
Pour préparer , on n'utilise pas le méthanolate sur un halogénure de tert-butyle (élimination majoritaire), mais l'alcoolate tertiaire sur l'iodométhane (SN2 sur un carbone primaire) :
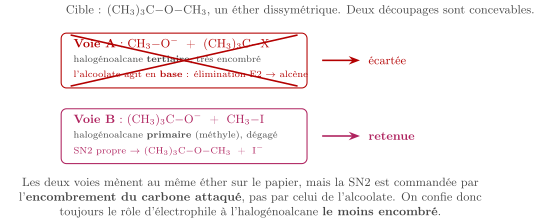
L'alcoolate est à la fois nucléophile (il substitue, SN2) et base (il arrache un proton en , E2). Sur un halogénoalcane primaire la SN2 domine ; sur un secondaire ou tertiaire, ou avec un alcoolate très encombré (comme le tert-butanolate), l'élimination l'emporte et produit un alcène indésirable. C'est la principale source de produits secondaires de la synthèse de Williamson.
14.3 Activation électrophile : déshydratation des alcools
Protoner le groupe le transforme en (ion alkyloxonium), dont le groupe partant est l'eau, neutre et excellent. C'est l'activation électrophile in situ par protonation. Elle ouvre deux voies concurrentes : la substitution (formation d'un halogénoalcane) et l'élimination (déshydratation en alcène).
La déshydratation d'un alcool en alcène est une réaction d'élimination d'eau, catalysée par un acide fort à chaud ( ou concentré) :
Méthode : Mécanisme limite E1 (alcool tertiaire)
La déshydratation d'un alcool tertiaire suit un mécanisme E1 en trois temps :
- Protonation rapide du groupe hydroxyle : .
- Départ de l'eau (étape lente, cinétiquement déterminante), formant un carbocation : .
- Déprotonation d'un carbone en par une base (souvent l'eau ou l'ion hydrogénosulfate), formant la double liaison : .
La cinétique est d'ordre 1 : , indépendante de la base.
Lorsque plusieurs alcènes sont possibles, l'alcène le plus substitué (donc le plus stable) est majoritaire : c'est la règle de Zaïtsev. Cet alcène provient de l'arrachement du proton conduisant à la double liaison la plus substituée.
Le butan-2-ol peut donner le but-1-ène (double liaison terminale, peu substituée) ou le but-2-ène (disubstitué). D'après Zaïtsev, le but-2-ène est majoritaire ; sa forme (plus stable) domine la forme : la réaction est aussi stéréosélective.
Le milieu réactionnel détermine la nature du produit : il ne faut pas confondre les deux situations.
- Acide fort seul ( ou concentré, à chaud) : aucun halogénure ni nucléophile n'est présent ; seule l'élimination est possible, c'est la déshydratation en alcène (E1 pour un alcool tertiaire). Il ne se forme aucun halogénoalcane.
- Halogénure d'hydrogène concentré (, avec ) : l'ion halogénure joue le rôle de nucléophile ; la substitution l'emporte et convertit l'alcool en halogénoalcane (mécanisme SN1 pour un alcool tertiaire, SN2 pour un primaire).
Dans les deux milieux, la facilité de réaction suit la stabilité du carbocation ; sur les alcools secondaires et tertiaires, l'élévation de température favorise toujours l'élimination. Un alcool primaire, dont le carbocation est trop instable, réagit mal par voie cationique et emprunte plutôt une voie concertée.
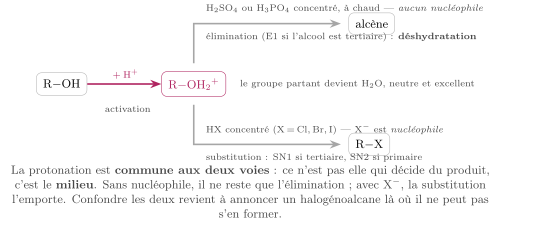
L'action d'une solution concentrée d'halogénure d'hydrogène (, , ) convertit un alcool en halogénoalcane : . Le mécanisme est SN1 pour les alcools tertiaires (via le carbocation) et SN2 pour les primaires. C'est une autre exploitation de l'activation par protonation, cette fois orientée vers la substitution.
14.4 Activation par les esters sulfoniques (tosylates, mésylates)
L'activation par protonation impose un milieu acide fort, incompatible avec beaucoup de fonctions sensibles. On lui préfère souvent une activation en conditions douces : la transformation du groupe en un ester sulfonique, qui est un excellent groupe partant.
Un ester sulfonique résulte de l'estérification d'un alcool par un chlorure de sulfonyle , en présence d'une base (pyridine, triéthylamine) qui neutralise le formé :
Les deux cas usuels sont le tosylate (groupe tosyle , noté ) et le mésylate (groupe mésyle , noté ).
Contrairement à , l'anion sulfonate qui part est très stable : la charge négative est délocalisée sur les trois atomes d'oxygène du groupe sulfonate (base très faible). L'activation par tosylation transforme un mauvais groupe partant () en un excellent (), sans détruire le squelette carboné et sans milieu acide fort.
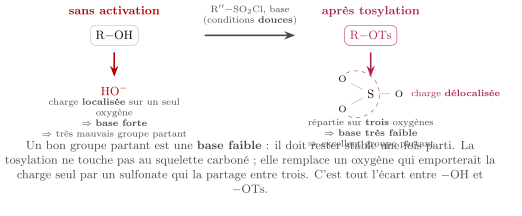
On classe les groupes portés par un carbone selon leur aptitude à partir, c'est-à-dire selon la stabilité de l'espèce libérée : un bon groupe partant est une base faible (elle reste stable, non basique, une fois partie). Cela permet de comparer les réactivités des liaisons carbone-hétéroatome des alkyloxoniums, esters sulfoniques, halogénoalcanes et alcools :
| Groupe partant | Espèce libérée | Base conjuguée | Qualité |
|---|---|---|---|
| (alkyloxonium) | base nulle | excellent | |
| (tosylate) | base très faible | excellent | |
| , , | base faible | bon | |
| (hydroxyle) | base forte | très mauvais |
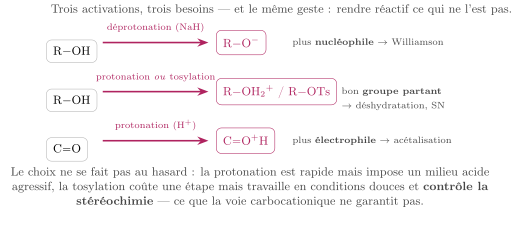
Tout l'enjeu de l'activation apparaît ici : la protonation () et la tosylation () convertissent le très mauvais groupe partant en un excellent groupe partant. C'est pourquoi les esters sulfoniques et les ions alkyloxonium réagissent plus facilement que les halogénoalcanes, eux-mêmes bien plus réactifs que les alcools non activés.
Méthode : Deux réactivités du tosylate
Le carbone porteur de se comporte comme celui d'un halogénoalcane :
- Substitution nucléophile : un nucléophile déplace le tosylate, (SN2 sur un carbone primaire, avec inversion de configuration). On accède ainsi à des nitriles, éthers, thioéthers, amines…
- Élimination : une base arrache un proton en , formant un alcène avec départ du tosylate (E2), .
La conservation ou l'inversion de configuration, ainsi que la nature du produit, dépendent des conditions (nucléophile / base, encombrement, température).
Dans une synthèse multi-étapes, on commente le choix entre activation in situ par protonation (rapide, mais milieu acide agressif) et passage par un tosylate (deux étapes, mais conditions douces et compatibles avec d'autres fonctions). Le tosylate permet en outre de contrôler la stéréochimie (inversion propre en SN2), ce que la voie carbocationique ne garantit pas.
14.5 Activation électrophile du groupe carbonyle : acétalisation
Le carbone du groupe carbonyle est électrophile. Le protoner accroît fortement cette électrophilie : c'est le point de départ de l'acétalisation, addition de deux molécules d'alcool sur un aldéhyde ou une cétone.
La protonation de l'oxygène du carbonyle, , engendre une forme limite carbocation sur le carbone : celui-ci devient nettement plus électrophile et beaucoup plus réactif vis-à-vis d'un nucléophile faible comme un alcool. C'est pourquoi l'acétalisation est catalysée par un acide.
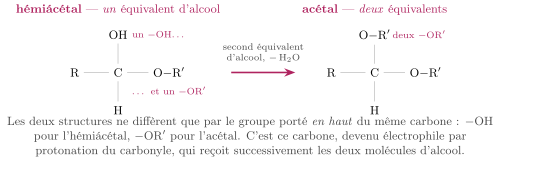
L'addition d'un équivalent d'alcool sur un carbonyle donne un hémiacétal, qui porte sur un même carbone un et un . L'addition d'un second équivalent, avec départ d'eau, donne un acétal, qui porte deux groupes .
Méthode : Mécanisme limite de l'acétalisation en milieu acide
L'acétalisation se déroule en deux phases symétriques, toutes catalysées par :
- Protonation du carbonyle (activation électrophile).
- Addition de l'alcool sur le carbone, puis déprotonation : formation de l'hémiacétal.
- Protonation du de l'hémiacétal, puis départ d'eau : formation d'un cation oxocarbénium stabilisé.
- Addition du second alcool sur ce cation, puis déprotonation : formation de l'acétal.
Toutes les étapes sont des équilibres : la réaction est renversable.
L'acétalisation étant renversable, on la déplace vers l'acétal en éliminant l'eau formée. En pratique :
- catalyse par l'acide para-toluènesulfonique (APTS), acide fort non oxydant et soluble en milieu organique ;
- élimination continue de l'eau par un appareil de Dean-Stark (distillation azéotropique de l'eau avec un solvant comme le toluène).
Inversement, un excès d'eau en milieu acide hydrolyse l'acétal et régénère le carbonyle : c'est la base de la protection des aldéhydes et cétones (chapitre suivant).
14.5.1 Hémiacétalisation du glucose et formes cycliques
Le glucose est un aldohexose : il porte une fonction aldéhyde () et plusieurs groupes hydroxyle sur la même molécule. Le porté par peut alors s'additionner intramoléculairement sur le carbonyle de : c'est une hémiacétalisation qui referme un cycle à six atomes (un glucopyranose).
Parmi les hydroxyles disponibles, c'est celui de qui réagit préférentiellement, car il conduit au cycle à six chaînons (pyranose), le plus stable (peu tendu). L'attaque sur le carbonyle crée un nouveau centre stéréogène en (le carbone anomérique), d'où deux diastéréoisomères, les anomères et , selon la position du anomérique.
L'hémiacétalisation étant renversable, le cycle peut se rouvrir en la forme aldéhyde ouverte, puis se refermer en l'autre anomère. Cet équilibre explique l'isomérisation (mutarotation) du glucopyranose : en solution aqueuse, les formes et s'interconvertissent jusqu'à un mélange d'équilibre, via une faible proportion de forme ouverte. C'est une conséquence directe du caractère renversable de l'hémiacétalisation.
14.6 Activation et stratégie de synthèse
Méthode : Raisonner en termes d'activation
Chaque activation répond à un besoin précis dans une synthèse :
- rendre un alcool plus nucléophile déprotonation en alcoolate (Williamson) ;
- rendre un alcool plus électrophile / bon groupe partant protonation (déshydratation, halogénation) ou tosylation (conditions douces, stéréochimie contrôlée) ;
- rendre un carbonyle plus électrophile protonation (acétalisation), qui sert aussi à protéger la fonction.
Le chimiste choisit l'activation en fonction de la sélectivité recherchée, de la compatibilité avec les autres groupes présents et du contrôle stéréochimique.
14.7 Synthèse du chapitre
- Alcoolate : base conjuguée d'un alcool, meilleur nucléophile que l'alcool. Formé par base forte (, ) ou par réduction (), pourvu que . Nucléophilie : primaire secondaire tertiaire (stérique).
- Williamson : (SN2). Pour un éther dissymétrique, choisir l'halogénoalcane le moins encombré ; compétition SN2 / E2.
- Déshydratation : , mécanisme E1 (alcool tertiaire), régiosélectivité de Zaïtsev (alcène le plus substitué), stéréosélectivité . Réactivité : tertiaire secondaire primaire ; compétition substitution/élimination.
- Esters sulfoniques (tosylate , mésylate ) : convertissent (mauvais groupe partant) en excellent groupe partant, en conditions douces. Réagissent ensuite par SN2 ou E2.
- Acétalisation : , catalyse acide (APTS), passage par un hémiacétal, réaction renversable ; déplacer l'équilibre par élimination de l'eau (Dean-Stark).
- Glucose : hémiacétalisation intramoléculaire ( de sur ) pyranose (cycle à 6), carbone anomérique, mutarotation par caractère renversable.
<i class="fa-solid fa-dumbbell mr-2" style="color:#2E7559"></i>14.8 Exercices résolus
Peut-on déprotoner quantitativement l'éthanol () par l'ion hydroxyde () ? Par l'hydrure () ?
Démonstration
Avec : de la base (14) inférieur à celui de l'alcool (16), la réaction n'est pas favorisée, la déprotonation est partielle. Avec : , la réaction est totale ().
Proposer une synthèse de l'éthoxybenzène (phénétole) .
Démonstration
On forme d'abord le phénolate (le phénol, , est déprotoné par ou ), puis on le fait réagir sur l'iodoéthane (halogénoalcane primaire, SN2) : . On n'utilise pas un halogénure d'aryle (pas de SN2 sur un carbone aromatique).
Pourquoi la réaction de l'éthanolate sur le 2-bromo-2-méthylpropane ne donne-t-elle pas l'éther attendu ?
Démonstration
Le carbone porteur du brome est tertiaire : la SN2 y est bloquée par l'encombrement stérique. L'éthanolate, base, arrache alors un proton en : l'élimination E2 l'emporte et forme le 2-méthylprop-1-ène () au lieu de l'éther. Il faudrait inverser les rôles : sur .
Quels alcènes obtient-on par déshydratation acido-catalysée du 2-méthylbutan-2-ol ? Lequel est majoritaire ?
Démonstration
L'alcool tertiaire peut perdre l'eau puis un proton de deux côtés : formation du 2-méthylbut-1-ène (double liaison terminale, disubstituée) ou du 2-méthylbut-2-ène (trisubstitué). D'après Zaïtsev, le 2-méthylbut-2-ène, plus substitué et plus stable, est majoritaire.
On veut convertir le -butan-2-ol en -2-cyanobutane (nitrile) avec inversion propre de configuration. Pourquoi passer par un tosylate ?
Démonstration
Le est un mauvais groupe partant : on le convertit en tosylate (chlorure de tosyle, base ; le carbone conserve sa configuration lors de cette étape). Le tosylate, excellent groupe partant, subit ensuite une SN2 propre avec : , avec inversion de Walden. La voie acide (carbocation) donnerait au contraire une racémisation.
Écrire le bilan de l'acétalisation de l'éthanal par l'éthanol, et nommer les intermédiaires. Comment favoriser la formation de l'acétal ?
Démonstration
Bilan : . L'intermédiaire est le hémiacétal , formé après addition du premier alcool ; le produit est le diéthylacétal. La réaction étant renversable, on catalyse par l'APTS et on élimine l'eau (Dean-Stark) pour déplacer l'équilibre vers l'acétal.
Pourquoi l'acétalisation nécessite-t-elle une catalyse acide, alors qu'un alcool est un nucléophile faible ?
Démonstration
Un alcool neutre est trop peu nucléophile pour additionner facilement un carbonyle peu activé. La protonation de l'oxygène du carbonyle () accroît fortement l'électrophilie du carbone (forme limite carbocation), qui devient assez réactif pour être attaqué par l'alcool. L'acide est un catalyseur : régénéré à chaque cycle, il n'apparaît pas dans le bilan.
Expliquer pourquoi le glucose existe majoritairement sous forme cyclique et pourquoi l'on observe deux anomères en équilibre.
Démonstration
Le glucose porte un aldéhyde () et un en : leur hémiacétalisation intramoléculaire forme un cycle à six chaînons (glucopyranose), stable, d'où sa prédominance. L'attaque sur crée un nouveau centre stéréogène (carbone anomérique) : les deux configurations possibles donnent les anomères et . Comme l'hémiacétalisation est renversable, le cycle se rouvre en forme aldéhyde puis se referme dans l'autre configuration : les deux anomères s'interconvertissent (mutarotation).
14.9 Exercices d'entraînement
- () Classer par nucléophilie croissante : méthanol, méthanolate, tert-butanolate.
- () Écrire l'équation de la réaction du sodium métallique sur le propan-1-ol. Quel gaz se dégage ?
- () Quel est le meilleur groupe partant : , ou ? Justifier.
- () Proposer deux découpages de Williamson pour le butyl méthyl éther et indiquer lequel est préférable.
- () Le propan-1-ol se déshydrate-t-il aussi facilement que le 2-méthylpropan-2-ol ? Justifier par la stabilité des carbocations.
- () Donner les produits de déshydratation du pentan-2-ol et désigner le majoritaire (Zaïtsev).
- () Pourquoi la déshydratation d'un alcool tertiaire suit-elle un mécanisme E1 d'ordre 1 ? Quelle est l'étape cinétiquement déterminante ?
- () Écrire les étapes de la formation d'un tosylate à partir d'un alcool et du chlorure de tosyle, en précisant le rôle de la base.
- () À partir d'un tosylate primaire, proposer deux réactions concurrentes (SN2 et E2) et les conditions favorisant chacune.
- () Écrire le mécanisme limite complet de l'acétalisation de la propanone par le méthanol (protonation, hémiacétal, oxocarbénium, acétal).
- () Expliquer le rôle de l'appareil de Dean-Stark dans le déplacement de l'équilibre d'acétalisation.
- () Discuter, dans une synthèse multi-étapes portant à la fois un alcool primaire et une cétone, comment activer sélectivement l'alcool sans toucher au carbonyle : comparer protonation in situ et tosylation.