Réactivité en chimie organique : mécanismes, substitutions et éliminations
Cours complet · chimie (PCSI), chapitre 6 · CPGE PCSI (1re année)
Travailler ce chapitre sur Adloun
Une équation-bilan indique le point de départ et le point d'arrivée d'une transformation ; elle ne dit rien du chemin suivi par les atomes. La chimie organique moderne raisonne au niveau microscopique : elle décompose une réaction en actes élémentaires, suit le mouvement des doublets d'électrons et prévoit la vitesse comme la stéréochimie des produits. Ce chapitre pose ce langage mécanistique sur des exemples simples — essentiellement les halogénoalcanes — puis l'applique à la construction de liaisons carbone--carbone par les organomagnésiens. L'idée directrice est toujours la même : un site riche en électrons (nucléophile) attaque un site pauvre en électrons (électrophile).
6.1 Sites nucléophiles et électrophiles
Un site nucléophile (« qui aime les noyaux ») est un site riche en électrons, capable de céder un doublet pour former une liaison : charge négative, doublet non liant, liaison . Un site électrophile (« qui aime les électrons ») est un site pauvre en électrons, capable d'accepter un doublet : charge positive, lacune électronique, ou atome portant une charge partielle .
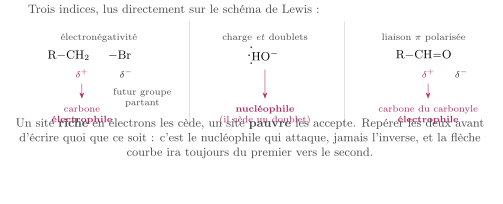
L'identification des sites repose sur trois indices lus directement sur le schéma de Lewis :
- les charges : un site chargé est nucléophile (, ), un site chargé est électrophile (carbocation ) ;
- l'électronégativité : une liaison polarisée (avec X halogène ou O) crée un carbone électrophile et un hétéroatome nucléophile ;
- les doublets : un doublet non liant (sur N, O, halogène) ou une liaison multiple () sont des réserves d'électrons donc des sites nucléophiles ; une lacune électronique est un site électrophile.
Dans un halogénoalcane , la liaison C--Br est polarisée : le carbone porte (électrophile), le brome est le futur groupe partant (nucléofuge) : il partira en emportant le doublet. Dans l'ion hydroxyde , l'oxygène chargé et riche en doublets est nucléophile. Dans un aldéhyde , le carbone du carbonyle est électrophile (), l'oxygène nucléophile ().
Un nucléophile cède un doublet à un carbone ; une base cède un doublet à un proton . Les deux notions sont liées mais distinctes (cinétique vs thermodynamique). Un atome volumineux et polarisable (nuage électronique déformable, comme ou ) est un bon nucléophile : son nuage se déforme facilement vers le carbone électrophile, ce qui facilite l'attaque.
6.2 Modélisation microscopique d'une transformation
Un mécanisme réactionnel est la suite des actes élémentaires (étapes microscopiques réellement suivies par les entités) qui transforment les réactifs en produits. Un acte élémentaire se déroule en une seule étape, par un choc efficace entre entités. Sa molécularité est le nombre d'entités qui participent au choc : mono- (1), bi- (2) ou trimoléculaire (3, très rare).
L'équation-bilan symbolise la transformation globale : ses coefficients sont déterminés par la conservation des atomes, elle ne renseigne pas sur le déroulement. L'équation d'un acte élémentaire décrit un événement microscopique réel : ses coefficients sont exactement le nombre d'entités qui entrent en collision. On ne peut donc écrire une loi de vitesse à partir des coefficients que pour un acte élémentaire, jamais à partir d'un simple bilan.
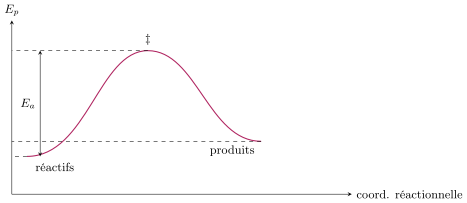
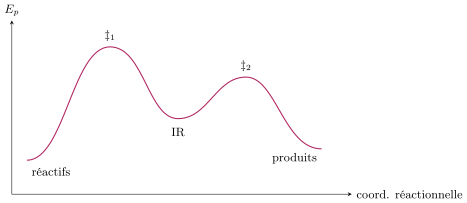
Un intermédiaire réactionnel (IR) est une espèce réellement formée au cours du mécanisme (carbocation, carbanion…) : elle correspond à un minimum local d'énergie potentielle, a une durée de vie courte mais non nulle, et peut parfois être détectée. Le complexe activé (ou état de transition, noté ) est la configuration de plus haute énergie d'un acte élémentaire, au sommet de la barrière : liaisons en cours de rupture et de formation, il n'a aucune existence isolable.
6.2.1 Profil énergétique
Le profil énergétique représente l'énergie potentielle du système en fonction de la coordonnée réactionnelle (avancement microscopique le long du chemin réactionnel). Chaque acte élémentaire y apparaît comme une bosse dont le sommet est l'état de transition ; la hauteur de la bosse depuis les réactifs est l'énergie d'activation .
Un mécanisme à deux actes élémentaires passant par un intermédiaire présente deux barrières séparées par un puits (le minimum de l'IR) :
Méthode : Tracer et commenter un profil énergétique
- une bosse par acte élémentaire ; un sommet un complexe activé () ;
- un puits (minimum local) entre deux bosses un intermédiaire réactionnel ;
- la barrière la plus haute (au-dessus des réactifs) fixe l'étape cinétiquement déterminante, la plus lente ;
- le bilan énergétique (produits réactifs) donne le caractère exo- () ou endoénergétique ().
6.2.2 Facteurs cinétiques microscopiques
La vitesse d'un acte élémentaire croît avec :
- la concentration des réactifs : plus les entités sont nombreuses, plus la fréquence des chocs est élevée ;
- la température : elle augmente à la fois la fréquence des chocs et surtout l'efficacité (fraction des chocs assez énergétiques pour franchir la barrière , et correctement orientés).
Pour un acte élémentaire, la loi de vitesse s'écrit directement à partir de la molécularité : l'ordre partiel par rapport à chaque réactif est égal à son coefficient stœchiométrique dans l'acte. Ainsi (bimoléculaire) admet et (monomoléculaire) .
6.3 Le formalisme des flèches courbes
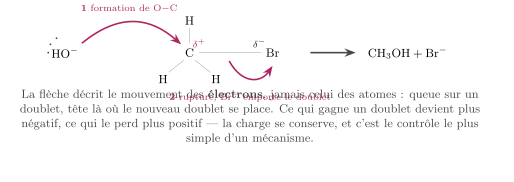
Une flèche courbe représente le déplacement d'un doublet d'électrons au cours d'un acte élémentaire. Elle part toujours d'une source d'électrons (doublet non liant ou liaison, donc du site nucléophile) et pointe vers un site pauvre en électrons (site électrophile ou atome qui part avec le doublet).
- la flèche décrit le mouvement des électrons, jamais celui des atomes ;
- queue sur un doublet (non liant ou liaison), tête là où le nouveau doublet se place ;
- la matière et la charge se conservent : ce qui gagne un doublet devient plus négatif, ce qui le perd devient plus positif ;
- une flèche à deux pointes déplace un doublet (chimie ionique, seule au programme) ; une flèche à une pointe déplacerait un seul électron (homolyse, hors programme).
Dans , une flèche part d'un doublet de vers le carbone (formation de la liaison O--C) ; une seconde flèche part de la liaison C--Br vers le brome (rupture, emporte le doublet). Bilan : .
6.4 La substitution nucléophile
Une substitution nucléophile remplace, sur un carbone, un groupe partant (nucléofuge, ici l'halogénure ) par un nucléophile :
Elle possède deux mécanismes limites, SN2 et SN1, qui diffèrent par leur cinétique et leur stéréochimie.
6.4.1 Le mécanisme SN2
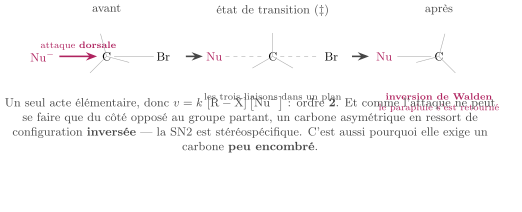
La SN2 est concertée : la formation de la liaison C--Nu et la rupture de la liaison C--X ont lieu dans un seul acte élémentaire. Le nucléophile attaque le carbone du côté opposé au groupe partant (attaque dorsale). L'état de transition unique met en jeu les deux réactifs.
Comme l'unique acte élémentaire est bimoléculaire, la loi de vitesse est
d'ordre global 2 (ordre 1 par rapport à chaque réactif).
L'attaque dorsale retourne les trois liaisons du carbone comme un parapluie qui se renverse : la configuration du carbone est inversée (inversion de Walden). Si le carbone est asymétrique, la SN2 est stéréospécifique : un énantiomère donne l'énantiomère de configuration opposée.
- substrat peu encombré : primaire (ou méthylé) ; l'attaque dorsale exige un accès dégagé au carbone ;
- nucléophile fort et concentré (, , ) ;
- solvant polaire aprotique (acétone, DMSO) qui ne solvate pas le nucléophile.
6.4.2 Le mécanisme SN1
La SN1 se déroule en deux actes élémentaires :
- ionisation lente : (départ du nucléofuge, formation d'un carbocation) ; c'est l'étape cinétiquement déterminante ;
- addition rapide du nucléophile sur le carbocation : .
L'étape lente (ionisation) est monomoléculaire et ne fait pas intervenir le nucléophile. La loi de vitesse est donc
d'ordre global 1 : la vitesse est indépendante de la concentration du nucléophile.
Le carbocation est plan (carbone hybridé , trigonal). Le nucléophile peut l'attaquer sur ses deux faces avec des probabilités voisines : si le carbone était asymétrique, on obtient un mélange des deux configurations, souvent proche du racémique. La SN1 est donc non stéréospécifique : elle s'accompagne d'une racémisation.
- substrat formant un carbocation stable : tertiaire (le carbocation tertiaire est stabilisé par effet inductif donneur des groupes alkyle) ;
- solvant polaire protique (eau, alcool) qui solvate et stabilise les ions formés ;
- bon groupe partant ; la force du nucléophile importe peu (il n'intervient pas dans l'étape lente).
6.4.3 Le postulat de Hammond
Le postulat de Hammond affirme que, pour une étape donnée, l'état de transition ressemble structuralement à l'espèce (réactif ou produit) dont il est le plus proche en énergie. Pour une étape endoénergétique (comme l'ionisation d'une SN1), l'état de transition est tardif : il ressemble au produit, ici au carbocation.
Puisque l'état de transition de l'étape lente ressemble au carbocation, tout ce qui stabilise le carbocation abaisse l'énergie de cet état de transition, donc diminue et accélère la SN1. C'est pourquoi les substrats tertiaires (carbocation le plus stable) réagissent le plus vite en SN1 : la stabilité de l'intermédiaire gouverne la vitesse.
SN2 vs SN1 en un coup d'œil
| SN2 | SN1 | |
|---|---|---|
| Actes élémentaires | 1 (concerté) | 2 (via carbocation) |
| Cinétique | ordre 2, | ordre 1, |
| Stéréochimie | inversion (Walden) | racémisation |
| Substrat favorable | primaire | tertiaire |
| Solvant | polaire aprotique | polaire protique |
| Nucléophile | fort, déterminant | peu déterminant |
6.5 L'élimination E2
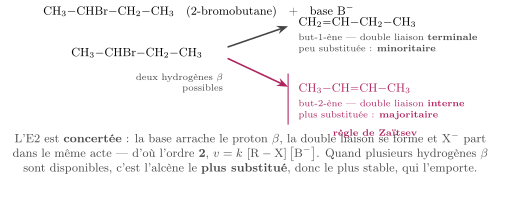
Une -élimination arrache un halogène et un hydrogène porté par le carbone voisin (position ) pour créer une double liaison . Dans le mécanisme limite E2 (bimoléculaire), la réaction est concertée : la base arrache , la double liaison se forme et part, tout cela dans un seul acte élémentaire. La loi de vitesse est d'ordre 2 : .
Quand plusieurs alcènes sont possibles (plusieurs hydrogènes ), l'élimination conduit majoritairement à l'alcène le plus substitué (le plus stable) : c'est la règle de Zaïtsev. L'E2 est donc régiosélective.
La déshydrohalogénation du 2-bromobutane peut donner le but-1-ène (terminal) ou le but-2-ène (interne, plus substitué). Selon Zaïtsev, le but-2-ène est le produit majoritaire.
L'E2 étant concertée, elle impose une géométrie anti-périplanaire : l'hydrogène arraché et le groupe partant doivent se trouver dans un même plan, de part et d'autre de la liaison (angle dièdre ––– de ). Cette contrainte rend l'E2 stéréospécifique : deux diastéréoisomères du substrat, plaçant les groupes différemment, conduisent à des alcènes de géométrie () ou () distinctes.
Outre la régiosélectivité (Zaïtsev) et la stéréospécificité (anti-périplanaire imposant ou ), l'E2 est aussi stéréosélective. Quand deux hydrogènes anti-périplanaires sont accessibles par rotation autour de la liaison et conduisent à un même squelette, l'élimination forme majoritairement l'alcène le plus stable, c'est-à-dire l'isomère () (groupes volumineux en trans, donc le moins encombré). Par exemple, la déshydrohalogénation du 2-bromobutane donne le but-2-ène majoritairement sous sa forme () plutôt que ().
Une même base--nucléophile peut, sur un même substrat, donner une substitution (attaque du carbone) ou une élimination (arrachement de ) : les deux réactions sont en compétition. L'élimination est favorisée par une base forte et encombrée, une température élevée et un substrat encombré (tertiaire). Il faut donc s'attendre à la formation de produits indésirables (l'alcène quand on visait la substitution, ou l'inverse).
6.6 Les organomagnésiens mixtes
Un organomagnésien mixte est un composé de formule (R chaîne carbonée, X halogène). Il se prépare par insertion du magnésium métallique dans la liaison carbone--halogène d'un halogénoalcane, dans un solvant éther anhydre :
Dans , le carbone est électrophile (, car X plus électronégatif). Après insertion du magnésium (peu électronégatif), la liaison est polarisée : le carbone devient nucléophile. Cette inversion de polarité (Umpolung) est tout l'intérêt du réactif : elle transforme un carbone accepteur en carbone donneur, capable de créer une nouvelle liaison carbone--carbone.
L'organomagnésien se comporte comme un carbanion :
- nucléophile puissant : il attaque les carbones électrophiles (carbonyle, ) ;
- base très forte : il arrache instantanément tout proton acide (eau, alcool, acide). D'où la nécessité d'un milieu parfaitement anhydre : la moindre trace d'eau le détruit selon .
6.6.1 Addition nucléophile sur le groupe carbonyle
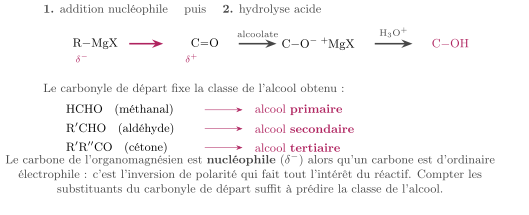
Le carbone du carbonyle est électrophile (). L'organomagnésien y additionne son groupe R par un mécanisme en deux temps :
- addition nucléophile : le carbone de attaque le carbone du carbonyle ; le doublet bascule sur l'oxygène, formant un alcoolate de magnésium ;
- hydrolyse acide finale : l'alcoolate est protoné, ce qui libère l'alcool .
Le carbonyle de départ fixe la classe de l'alcool formé :
- méthanal alcool primaire ;
- aldéhyde alcool secondaire ;
- cétone alcool tertiaire.
De même, l'action sur le dioxyde de carbone suivie d'hydrolyse donne un acide carboxylique (le magnésien attaque le carbone du ).
Méthode : Synthèse magnésienne d'un alcool
Pour construire une chaîne et obtenir un alcool visé :
- repérer, dans l'alcool cible, le carbone porteur du ;
- couper mentalement une des liaisons C--C de ce carbone : le fragment coupé proviendra du magnésien , l'autre partie du carbonyle ;
- préparer en milieu anhydre, additionner sur le carbonyle, puis hydrolyser.
6.7 Synthèse du chapitre
- Nucléophile riche en électrons (charge , doublet, liaison ), électrophile pauvre en électrons (charge , lacune, ). L'attaque va toujours du nucléophile vers l'électrophile.
- Acte élémentaire : une seule étape, molécularité nombre d'entités, loi de vitesse lue sur les coefficients (à ne pas confondre avec le bilan). Un intermédiaire minimum ; un complexe activé sommet () sur le profil énergétique.
- Flèche courbe : déplacement d'un doublet, d'une source (nucléophile) vers un site pauvre (électrophile). Deux pointes un doublet.
- SN2 : concertée, ordre 2, inversion de Walden, substrat primaire, nucléophile fort. SN1 : via carbocation, ordre 1, racémisation, substrat tertiaire. Le postulat de Hammond explique que stabiliser le carbocation accélère la SN1.
- E2 : -élimination concertée, ordre 2, régiosélective (Zaïtsev : alcène le plus substitué). Compétition SN/E : base forte, encombrée, chaude élimination.
- Organomagnésien : inversion de polarité (carbone nucléophile), base très forte (milieu anhydre). Additionné sur puis hydrolysé, il donne un alcool (primaire / secondaire / tertiaire selon méthanal / aldéhyde / cétone) ; sur , un acide carboxylique.
<i class="fa-solid fa-dumbbell mr-2" style="color:#2E7559"></i>6.8 Exercices résolus
Identifier les sites nucléophile et électrophile dans et dans l'ion .
Démonstration
Dans , la liaison C--Cl est polarisée : le carbone lié au chlore est électrophile (), le chlore nucléophile (, futur groupe partant). L'ion cyanure est nucléophile (charge négative, doublets sur C et N).
La loi de vitesse d'une SN1 est alors que le bilan fait intervenir deux réactifs. Expliquer.
Démonstration
Le bilan n'est pas un acte élémentaire : on ne peut pas y lire la loi de vitesse. La SN1 se fait en deux actes, et l'étape lente (ionisation ) est monomoléculaire et ne fait pas intervenir . La vitesse globale est fixée par cette étape, d'où , indépendante de .
Le (R)-2-bromobutane réagit avec en SN2. Quelle est la stéréochimie du 2-butanol formé ? Que devient la vitesse si on double ?
Démonstration
La SN2 procède par attaque dorsale et inversion de Walden : le carbone asymétrique change de configuration, on obtient donc le (S)-2-butanol (inversion, la réaction étant stéréospécifique). Cinétique d'ordre 2, : doubler double la vitesse.
Prévoir le mécanisme dominant (SN1 ou SN2) : (a) avec concentré dans l'acétone ; (b) 2-bromo-2-méthylpropane dans l'eau.
Démonstration
(a) substrat primaire, nucléophile fort, solvant polaire aprotique : conditions typiques de SN2. (b) substrat tertiaire (carbocation stable), solvant polaire protique (eau) ionisant : conditions de SN1, avec racémisation.
Classer par vitesse de SN1 croissante : , , . Justifier avec Hammond.
Démonstration
La vitesse de SN1 suit la stabilité du carbocation formé : méthyle primaire tertiaire (stabilisation inductive croissante par les groupes alkyle). D'après Hammond, l'état de transition de l'ionisation (endoénergétique) ressemble au carbocation ; le plus stable donne la plus faible . Donc : le chlorure de tertiobutyle est le plus rapide.
Le 2-bromo-2-méthylbutane subit une E2 avec une base forte. Donner l'alcène majoritaire.
Démonstration
Deux -éliminations sont possibles : vers un (alcène terminal, 2-méthylbut-1-ène) ou vers le (2-méthylbut-2-ène, trisubstitué). Selon Zaïtsev, l'alcène le plus substitué (donc le plus stable) domine : le 2-méthylbut-2-ène.
Proposer une synthèse magnésienne du 2-phényl-2-propanol à partir d'un halogénure et d'un composé carbonylé.
Démonstration
Le carbone porteur du est tertiaire il provient d'une cétone. En coupant la liaison C--, on identifie le magnésien (bromobenzène Mg) et la cétone (propanone). Mécanisme : addition de sur alcoolate , puis hydrolyse . (On pourrait aussi couper une liaison C-- : sur l'acétophénone .)
On prépare puis on l'ajoute à de l'éthanal contenant des traces d'eau. Le rendement en butan-2-ol chute. Pourquoi ?
Démonstration
L'organomagnésien est une base très forte : il réagit préférentiellement avec tout proton acide. Les traces d'eau le protonent : (formation d'éthane). Une partie du réactif est ainsi détruite avant d'atteindre le carbonyle, d'où la chute de rendement. D'où l'exigence d'un milieu parfaitement anhydre (éther séché, verrerie sèche).
6.9 Exercices d'entraînement
- () Définir en une phrase : nucléophile, électrophile, groupe partant.
- () Distinguer un intermédiaire réactionnel d'un complexe activé sur un profil énergétique.
- () Écrire la loi de vitesse d'un acte élémentaire bimoléculaire .
- () Sur , indiquer, par des flèches courbes (décrites en mots), les doublets qui se déplacent et donner le bilan.
- () Tracer l'allure du profil énergétique d'une SN1 (deux barrières, un carbocation) et repérer l'étape cinétiquement déterminante.
- () Pour , préciser le solvant et la température qui favorisent respectivement la substitution et l'élimination.
- () Le (S)-2-iodooctane subit une SN2 avec . Donner la configuration du produit et la loi de vitesse.
- () Appliquer la règle de Zaïtsev à l'élimination E2 du 2-bromopentane.
- () Expliquer pourquoi l'eau et l'éthanol détruisent un organomagnésien ; écrire l'équation avec l'eau.
- () Prévoir le produit de sur (a) le méthanal, (b) le propanal, (c) la propanone, après hydrolyse ; préciser la classe de chaque alcool.
- () Proposer deux voies magnésiennes distinctes pour synthétiser le pentan-2-ol.
- () On fait réagir un organomagnésien sur puis on hydrolyse. Donner la nature du produit et justifier par la position du site électrophile.