Mécanismes réactionnels et catalyse
Cours complet · chimie (PCSI), chapitre 7 · CPGE PCSI (1re année)
Travailler ce chapitre sur Adloun
La cinétique macroscopique décrit comment évoluent les concentrations ; ce chapitre en donne l'interprétation microscopique. Une transformation globale est en réalité la somme d'actes élémentaires, chocs efficaces entre entités : leur enchaînement constitue le mécanisme réactionnel. On y relie la constante d'équilibre aux constantes de vitesse, on introduit les intermédiaires réactionnels et deux approximations centrales (étape cinétiquement déterminante et approximation de l'état quasi stationnaire) qui permettent de retrouver une loi de vitesse expérimentale. On distingue enfin contrôle cinétique et contrôle thermodynamique, puis on modélise la catalyse comme un chemin réactionnel concurrent d'énergie d'activation abaissée.
7.1 Actes élémentaires et molécularité
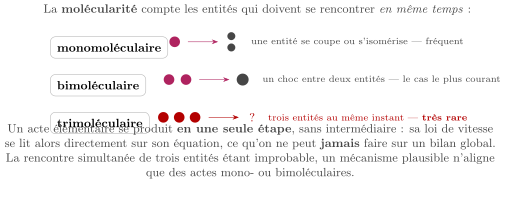
Un acte élémentaire est une transformation se déroulant à l'échelle moléculaire en une seule étape, sans intermédiaire, par réarrangement direct des entités qui se rencontrent. Sa molécularité est le nombre d'entités qui y participent (mono-, bi-, rarement trimoléculaire).
Pour un acte élémentaire et pour lui seul, la loi de vitesse se lit directement sur l'équation-bilan : les ordres partiels sont égaux aux coefficients stœchiométriques (loi de van't Hoff). Ainsi l'acte a pour vitesse , et a pour vitesse .
Cette identité ordre = coefficient n'est jamais valable pour une réaction globale (bilan macroscopique) : l'ordre expérimental d'une réaction globale résulte de l'ensemble du mécanisme et peut être fractionnaire, nul, voire négatif.
7.2 Réaction renversable et constante d'équilibre
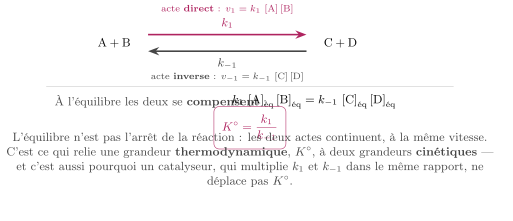
Une réaction renversable est modélisée par deux actes élémentaires opposés : l'acte direct (constante de vitesse ) et l'acte inverse (constante ). Considérons
La vitesse nette de formation de vaut
À l'équilibre, les deux actes opposés se compensent (vitesse nette nulle) :
Le quotient de réaction à l'équilibre est donc
(les concentrations étant rapportées à ). La constante thermodynamique d'équilibre est le rapport des constantes de vitesse des deux actes élémentaires opposés.
Une réaction très favorable thermodynamiquement () correspond à : l'acte direct l'emporte largement. Mais ne dit rien de la valeur absolue de , c'est-à-dire de la vitesse : thermodynamique et cinétique restent deux questions distinctes.
7.3 Mécanisme réactionnel et intermédiaires
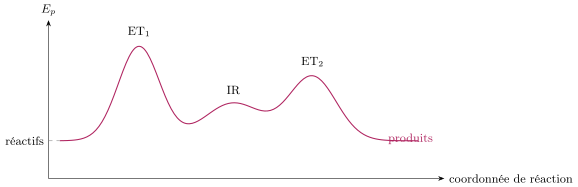
Un mécanisme réactionnel est la suite ordonnée des actes élémentaires successifs conduisant des réactifs aux produits. Une espèce produite par un acte puis consommée par un acte ultérieur, qui n'apparaît ni dans les réactifs ni dans les produits du bilan global, est un intermédiaire réactionnel (IR).
Un IR est généralement très réactif et présent en faible concentration (radicaux, carbocations, carbanions). La somme des actes élémentaires, après élimination des IR, doit redonner l'équation-bilan. Le profil énergétique d'un mécanisme à deux actes successifs présente deux maxima (états de transition) séparés par un minimum correspondant à l'intermédiaire.
7.4 Étape cinétiquement déterminante
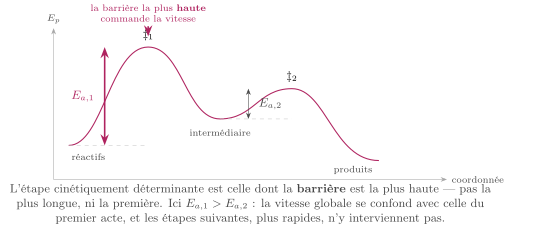
Si un acte élémentaire est beaucoup plus lent que tous les autres, il impose son rythme à l'ensemble : c'est l'étape cinétiquement déterminante (ECD). La vitesse globale de la réaction est alors égale à celle de cette seule étape.
Sur le profil énergétique, l'ECD est l'acte présentant la plus haute barrière d'activation à franchir (l'état de transition le plus élevé mesuré depuis le creux qui le précède). Les étapes rapides qui précèdent l'ECD peuvent souvent être considérées comme des pré-équilibres rapidement établis.
Méthode : Loi de vitesse avec une ECD précédée d'un pré-équilibre
- Écrire la vitesse globale = vitesse de l'ECD, en fonction de l'IR concerné.
- Exprimer l'IR à l'aide du pré-équilibre rapide qui le forme : relie sa concentration à celles des réactifs.
- Substituer pour éliminer l'IR : on obtient la loi de vitesse en fonction des seuls réactifs (et éventuellement produits).
7.5 Approximation de l'état quasi stationnaire (AEQS)
Lorsque aucun acte n'est nettement déterminant, on utilise une autre approximation, adaptée aux intermédiaires très réactifs.
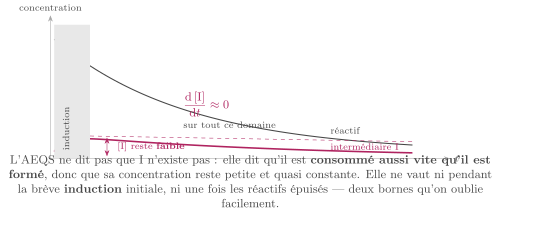
Un intermédiaire réactionnel très réactif est consommé quasi aussi vite qu'il est formé : sa concentration reste faible et quasi constante après une brève phase d'induction. On pose alors
ce qui fournit une équation algébrique reliant aux concentrations des autres espèces, et permet de l'éliminer de la loi de vitesse.
L'AEQS est légitime quand l'IR est consommé par une étape beaucoup plus rapide que celle qui le forme : sa constante de disparition est grande, sa concentration reste donc petite devant celles des réactifs, et sa dérivée est négligeable devant les termes de vitesse individuels. Elle n'est valable qu'après le régime transitoire initial et avant l'épuisement des réactifs.
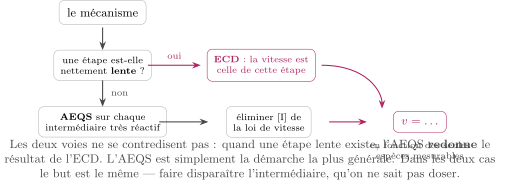
ECD et AEQS ne sont pas contradictoires : lorsqu'un mécanisme comporte une étape lente unique, l'AEQS appliquée à l'IR redonne exactement le résultat obtenu par la méthode du pré-équilibre. L'AEQS est la démarche la plus générale.
7.6 Établir une loi de vitesse à partir d'un mécanisme
On admet le mécanisme :
Établir la loi de vitesse de disparition de , et étant des IR.
Démonstration
AEQS sur et . Vitesse globale : .
AEQS sur : .
AEQS sur :
En reportant :
D'où
La réaction globale est d'ordre 1 avec , résultat conforme à l'expérience.
Capacité numérique : Intégrer un mécanisme et vérifier l'AEQS
On modélise deux actes élémentaires successifs (formation lente de l'intermédiaire) et (consommation très rapide, ). Le système d'EDO est résolu numériquement pour visualiser et la dérivée , puis comparer à la valeur quasi stationnaire .
import numpy as np
from scipy.integrate import solve_ivp

k1, k2 = 1.0, 50.0        # k2 >> k1 : I tres reactif -> AEQS valable
A0 = 1.0                  # concentration initiale de A (mol/L)

def mecanisme(t, y):
    A, I, P = y
    dA = -k1 * A
    dI = k1 * A - k2 * I
    dP = k2 * I
    return [dA, dI, dP]

t_span = (0.0, 6.0)
t_eval = np.linspace(*t_span, 400)
sol = solve_ivp(mecanisme, t_span, [A0, 0.0, 0.0], t_eval=t_eval, rtol=1e-9)

A, I, P = sol.y
dI = k1 * A - k2 * I              # derivee exacte de [I]
I_qs = k1 * A / k2               # concentration quasi stationnaire predite

print("max([I])                    =", round(I.max(), 4), "mol/L (reste faible)")
print("max(|dI/dt|) hors induction =", round(np.abs(dI[50:]).max(), 4))
print("ecart relatif [I] vs AEQS   =",
      round(np.max(np.abs((I[50:] - I_qs[50:]) / I_qs[50:])), 4))
# Conservation de la matiere : A + I + P doit rester egal a A0
print("bilan A+I+P                 =", round((A + I + P).mean(), 6))
On constate que reste très faible ( fois ), que passé le régime d'induction, et que suit la prédiction : l'AEQS est justifiée. Si l'on prend au contraire , l'intermédiaire s'accumule et l'approximation échoue.
7.7 Contrôle cinétique et contrôle thermodynamique
Lorsque deux réactions compétitives partent des mêmes réactifs vers deux produits différents et , la nature du produit majoritaire dépend des conditions.
- Contrôle cinétique : le produit majoritaire est celui qui se forme le plus vite (plus faible énergie d'activation), même s'il est le moins stable. Situation obtenue à basse température, en temps court, ou lorsque les réactions sont irréversibles.
- Contrôle thermodynamique : le produit majoritaire est le plus stable (plus bas en énergie, plus grand ). Situation obtenue à température élevée ou en temps long, lorsque les réactions sont renversables et que le système atteint l'équilibre.
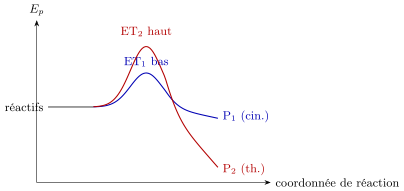
est atteint par la barrière la plus basse (formé plus vite produit cinétique) mais est moins stable ; exige une barrière plus haute mais est plus stable (produit thermodynamique). À froid et en temps court on isole ; à chaud et en temps long, la réversibilité laisse le système basculer vers .
La capacité numérique du chapitre s'applique ici : en intégrant le système d'EDO des deux réactions compétitives, on visualise que domine aux temps courts puis, si les réactions sont renversables, que finit par l'emporter.
7.8 Catalyse
Un catalyseur est une espèce qui augmente la vitesse d'une réaction sans figurer dans le bilan global : il est consommé à une étape puis régénéré à une étape ultérieure. Il ouvre un nouveau chemin réactionnel dont l'énergie d'activation est plus faible.
Le catalyseur abaisse identiquement les barrières des actes direct et inverse : il accélère la réaction dans les deux sens et fait donc atteindre l'équilibre plus vite, mais il ne modifie ni , ni , ni la composition de l'état d'équilibre final. Un catalyseur agit sur la cinétique, jamais sur la thermodynamique.
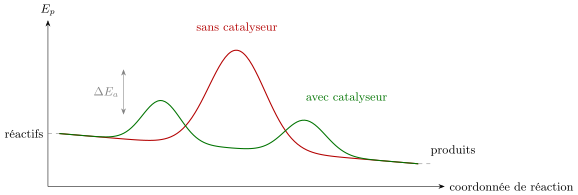
Les niveaux des réactifs et des produits sont inchangés (donc et aussi) : seule la hauteur des barrières diminue. On distingue trois grands types de catalyse.
- Catalyse homogène : catalyseur et réactifs forment une seule phase (ex. catalysant l'estérification ; / en solution).
- Catalyse hétérogène : catalyseur et réactifs sont dans des phases différentes, la réaction se produit à la surface du solide catalyseur, par adsorption des réactifs (ex. , , des pots catalytiques et des hydrogénations).
- Catalyse enzymatique : le catalyseur est une enzyme (protéine), d'une remarquable efficacité et sélectivité, agissant sur un substrat qui se fixe sur son site actif.
Le substrat se lie réversiblement à l'enzyme pour former le complexe , qui libère le produit en régénérant l'enzyme :
L'AEQS sur le complexe conduit à la loi de vitesse de Michaelis–Menten
Démonstration
AEQS sur : . Conservation de l'enzyme : , d'où . En reportant :
La vitesse de formation du produit vaut , soit la forme annoncée avec . À faible () la réaction est d'ordre 1 ; à forte () elle est d'ordre 0, saturée à .
La géométrie complémentaire du site actif et les interactions faibles (liaisons hydrogène, interactions de van der Waals, interactions électrostatiques, effets hydrophobes) assurent une reconnaissance très spécifique du substrat : c'est l'origine de la sélectivité enzymatique, réinvestissant les notions de structure et d'interactions entre entités.
7.9 Synthèse du chapitre
- Acte élémentaire : une seule étape moléculaire ; loi de van't Hoff (ordre = coefficients) valable uniquement pour un acte élémentaire.
- Réaction renversable = deux actes opposés ; .
- Mécanisme = actes successifs ; un intermédiaire réactionnel est formé puis consommé, absent du bilan.
- ECD : étape la plus lente impose la vitesse globale ; étapes rapides antérieures = pré-équilibres.
- AEQS : pour un intermédiaire très réactif et peu concentré ; permet d'éliminer l'IR et de retrouver la loi de vitesse expérimentale.
- Contrôle cinétique (froid, temps court, produit le plus rapide) vs thermodynamique (chaud, temps long, produit le plus stable).
- Catalyseur : nouveau chemin, abaissée, régénéré ; accélère les deux sens équilibre atteint plus vite mais et état d'équilibre inchangés. Catalyse homogène / hétérogène / enzymatique (Michaelis–Menten : ).
<i class="fa-solid fa-dumbbell mr-2" style="color:#2E7559"></i>7.10 Exercices résolus
Donner la loi de vitesse de l'acte élémentaire .
Démonstration
Acte élémentaire bimoléculaire : loi de van't Hoff, (ordre 1 par rapport à chaque réactif, ordre global 2).
Une réaction renversable a et . Calculer .
Démonstration
. L'équilibre favorise ().
Dans (lent) puis (rapide, ), identifier l'intermédiaire et l'étape déterminante ; donner la loi de vitesse de formation de .
Démonstration
est l'intermédiaire (formé puis consommé, absent du bilan ). L'ECD est la première étape (la plus lente) : la vitesse globale vaut , ordre 1. La seconde étape, plus rapide, ne limite pas.
Pour puis , établir par AEQS sur la vitesse de formation de .
Démonstration
AEQS : . Donc
Si : (ECD = 1re étape). Si (pré-équilibre) : .
La réaction suit le mécanisme (rapide) puis (lent). Établir la loi de vitesse.
Démonstration
ECD = 2e étape : . Pré-équilibre rapide : . D'où
ordre 2 par rapport à , ordre 1 par rapport à , ordre global 3 (conforme à l'expérience).
Un catalyseur abaisse de à à . Par quel facteur la constante de vitesse est-elle multipliée ? L'équilibre est-il déplacé ?
Démonstration
. La réaction est environ fois plus rapide. Mais le catalyseur accélère aussi la réaction inverse : est inchangé, l'état d'équilibre n'est pas déplacé.
À partir de , donner l'ordre par rapport à aux faibles et aux fortes concentrations, et interpréter.
Démonstration
Si : , ordre 1 (enzyme peu occupée, vitesse proportionnelle au substrat). Si : , ordre 0 : l'enzyme est saturée, tous les sites actifs sont occupés, la vitesse plafonne à . Quand , : interprétation classique de .
Deux réactions compétitives donnent (formé vite, faible, moins stable) et (formé lentement, élevée, plus stable). Quel produit domine à basse température et temps court ? À haute température et temps long (réactions renversables) ?
Démonstration
À basse température et temps court : contrôle cinétique, domine (barrière la plus basse, formé le plus vite). À haute température et temps long avec réactions renversables : contrôle thermodynamique, le système atteint l'équilibre et , plus stable ( plus grand), l'emporte.
7.11 Exercices d'entraînement
- () Définir : acte élémentaire, molécularité, intermédiaire réactionnel.
- () Donner la loi de vitesse de l'acte élémentaire .
- () Une réaction renversable a et ; calculer et conclure sur le sens favorisé.
- () Énoncer l'AEQS et préciser ses conditions de validité (nature de l'IR, régime transitoire).
- () Pour puis , expliquer pourquoi la 1re étape est déterminante lorsque , et donner la loi de vitesse.
- () Pour , le mécanisme radicalaire fournit ; commenter la présence d'un ordre non entier et l'effet inhibiteur de .
- () Distinguer catalyse homogène, hétérogène et enzymatique par un exemple de chacune.
- () Un catalyseur peut-il rendre spontanée une réaction pour laquelle ? Justifier.
- () Sur un profil énergétique à une seule bosse, tracer le chemin catalysé et repérer ; les niveaux réactifs/produits changent-ils ?
- () À l'aide de l'encadré numérique, prendre et montrer que l'intermédiaire s'accumule : l'AEQS n'est alors plus valable.
- () Établir la loi de Michaelis–Menten par AEQS sur le complexe et identifier et .
- () Adapter le code numérique du chapitre à deux réactions compétitives et pour visualiser le passage du contrôle cinétique au contrôle thermodynamique.