Équilibres chimiques : constante et évolution
Cours · chimie : thermodynamique et électrochimie (MP), chapitre 3 · CPGE MP (2e année) · le début du chapitre, la suite sur Adloun
Le potentiel chimique, étudié avec le second principe, fournit la clé de voûte de toute la thermodynamique des transformations physico-chimiques. En le combinant sur l'ensemble des constituants d'un système siège d'une réaction, on construit une grandeur maîtresse, l'enthalpie libre de réaction , dont le signe décide à lui seul du sens d'évolution spontanée d'un mélange réactionnel isotherme et isobare. Ce chapitre en tire toutes les conséquences : définition du quotient réactionnel et de la constante thermodynamique d'équilibre , relation de van 't Hoff qui gouverne la dépendance de avec la température, critère d'évolution et détermination de l'état final (équilibre chimique versus transformation totale), lois de déplacement d'un équilibre sous l'effet d'une perturbation (température, pression, ajout d'espèce, dilution), et leur usage pour optimiser un procédé. Toutes les transformations envisagées sont supposées monothermes et monobares, et les grandeurs standard et sont considérées indépendantes de la température (approximation d'Ellingham).
3.1 Enthalpie libre de réaction et quotient réactionnel
3.1.1 Grandeurs de réaction
On considère un système fermé, siège d'une unique réaction d'équation , où les nombres stœchiométriques algébriques sont positifs pour les produits et négatifs pour les réactifs. L'avancement (en ) repère l'état d'avancement : .
On appelle enthalpie libre de réaction la dérivée de l'enthalpie libre du système par rapport à l'avancement , à température et pression fixées :
C'est une grandeur intensive (en ), fonction de l'état du système.
En reportant l'expression générale du potentiel chimique , où est l'activité du constituant , on obtient la décomposition fondamentale :
L'enthalpie libre standard de réaction ne dépend que de :
Le quotient réactionnel rassemble les activités portées à la puissance stœchiométrique :
Avec ces notations, l'isotherme de van 't Hoff s'écrit
Le quotient est sans dimension : les activités le sont (rapport à un état standard). Pour un gaz parfait avec ; pour un soluté idéal avec ; pour un solide ou un liquide pur en phase condensée seule, ; pour le solvant d'une solution diluée, .
3.1.2 Signe de l'entropie standard de réaction
Méthode : Prévoir le signe de
L'entropie mesure le désordre moléculaire. On compare le nombre de moles de gaz de part et d'autre de l'équation, le gaz étant beaucoup plus « désordonné » que les phases condensées. Si (plus de gaz produit), alors ; s'il n'y a pas de variation de quantité gazeuse, on raisonne sur la complexité et l'état des espèces condensées.
Pour , un gaz apparaît : (expérimentalement ). Pour la synthèse de l'ammoniac , on passe de à moles gazeuses : .
3.2 Constante thermodynamique d'équilibre
3.2.1 Définition et relation avec
La constante thermodynamique d'équilibre d'une réaction est définie à partir de son enthalpie libre standard :
est un nombre sans dimension, strictement positif, qui ne dépend que de la température (et de l'écriture de l'équation).
En combinant avec l'isotherme de van 't Hoff, on obtient la forme la plus utile en pratique :
À l'équilibre chimique, l'enthalpie libre passe par un minimum à et fixées : , donc
La constante existe pourtant même quand aucun équilibre n'est atteint : lorsqu'un solide pur disparaît (rupture d'équilibre, voir l'état final), le système s'arrête avec .
Ne pas confondre (dépend de l'état instantané du système, via ) et (ne dépend que de ). De même, varie au cours de la réaction alors que est fixé une fois choisie. L'équilibre correspond à , soit .
dépend de l'écriture de l'équation : multiplier l'équation par double et élève au carré ( devient ). L'état final, lui, n'en dépend pas : est élevé au carré en même temps.
3.2.2 Détermination de à partir de données
Méthode : Calculer à une température donnée
- Calculer et par la loi de Hess à partir des enthalpies standard de formation et des entropies molaires standard absolues : et .
- En déduire (grandeurs supposées indépendantes de ).
- Conclure : .
3.3 Influence de la température : relation de van 't Hoff
La constante d'équilibre dépend de la température selon
Cette relation est générale ; elle est admise. Dans l'approximation où et sont indépendants de (seule utilisée au programme), elle s'intègre entre deux températures et :
Démonstration (Démonstration dans l'approximation des grandeurs constantes)
Partons de . En dérivant par rapport à , et en traitant et comme constantes :
Ce calcul ne démontre que ce cas particulier : la relation générale, où dépend de , est admise.
Dans la même approximation, : le tracé de en fonction de est une droite de pente et d'ordonnée à l'origine . Une série de mesures de donne ainsi et ; une courbure des points signale que l'approximation atteint ses limites.
- Réaction endothermique () : est croissant avec . Une élévation de température favorise la réaction directe.
- Réaction exothermique () : est décroissant avec . Une élévation de température défavorise la réaction directe.
C'est la traduction quantitative de la loi qualitative de modération vis-à-vis de la température.
3.4 Critère d'évolution et état final
3.4.1 Sens d'évolution spontanée
Pour une transformation monotherme et monobare, le second principe impose la décroissance de : , avec égalité à l'équilibre. Le signe de pilote donc l'évolution.
À et fixés, l'évolution spontanée se fait dans le sens qui diminue :
La création d'entropie associée à l'avancement vaut : le critère d'évolution n'est qu'une réécriture du second principe.
3.4.2 Équilibre chimique ou transformation totale
Méthode : Déterminer l'état final
- Calculer dans l'état initial et le comparer à pour trouver le sens d'évolution.
- Écrire un tableau d'avancement et exprimer ; repérer l'avancement maximal (épuisement du réactif limitant).
- Conclure selon la nature des espèces :
- système homogène (gaz, solutés) : tend vers quand un réactif s'épuise, donc a toujours une solution dans : l'état final est un équilibre chimique, toutes les espèces coexistent. Si est très grand, on peut dire la transformation quasi totale : c'est une approximation, dont on calcule le reste (on pose , on tire de la petite quantité restante du réactif limitant, et l'on vérifie qu'elle est bien petite) ;
- un solide (ou un liquide) pur peut disparaître : son activité reste égale à tant qu'il existe, et ne dépend pas de sa quantité. Si ne peut atteindre avant sa disparition, il disparaît : transformation totale, ou rupture d'équilibre, et l'état final vérifie . Sinon, équilibre en présence du solide.
L'ordre de grandeur de ne suffit pas à dire une réaction « totale » ou « nulle » : il dépend de l'écriture de l'équation, et le résultat dépend des concentrations ou des pressions. On vérifie toujours l'hypothèse en calculant le reste. Contre-exemple : la dissociation de l'acide éthanoïque () atteint à (exercice résolu sur la loi d'Ostwald).
3.5 Déplacement d'un équilibre et optimisation d'un procédé
Un système à l'équilibre subit une perturbation lorsqu'on modifie un paramètre intensif (, ) ou la composition. Le système évolue alors pour atteindre un nouvel état d'équilibre. Le sens de ce déplacement se prévoit par le signe de juste après la perturbation ( devient différent de ).
3.5.1 Effet de la température
À pression et composition figées, une perturbation en température ne modifie pas mais change . D'après van 't Hoff :
Une augmentation de température déplace l'équilibre dans le sens endothermique (qui absorbe de la chaleur) ; une diminution le déplace dans le sens exothermique.
3.5.2 Effet de la pression totale (systèmes gazeux)
Pour un mélange de gaz parfaits, , où .
À température constante, une augmentation de la pression totale déplace l'équilibre dans le sens d'une diminution de la quantité de matière gazeuse ( plus faible), et réciproquement. Si , la pression est sans effet.
3.5.3 Ajout d'un constituant
- Ajout isotherme-isobare d'un gaz inerte (systèmes gazeux) : à constante, l'introduction d'un gaz inactif dilue les fractions molaires actives ; l'effet est équivalent à une diminution de pression et déplace l'équilibre, si , dans le sens d'augmentation de la quantité de gaz (aucun effet si ).
- Ajout à volume constant d'un gaz inerte : les pressions partielles des constituants actifs sont inchangées, ne varie pas : aucun déplacement.
- Ajout d'un réactif (à ou ) : le système évolue généralement dans le sens de consommation de l'espèce ajoutée, mais l'analyse rigoureuse passe par le calcul du nouveau comparé à .
3.5.4 Effet d'une dilution
En solution, diluer (ajout de solvant) diminue toutes les concentrations des solutés. Le quotient varie comme : une dilution déplace l'équilibre dans le sens d'augmentation du nombre de solutés dissous (sens de la dissociation). C'est la loi de dilution d'Ostwald pour les acides faibles : le coefficient de dissociation croît quand on dilue.
Toutes ces « lois de modération » supposent que l'on ne modifie qu'un seul paramètre à la fois, les autres étant maintenus constants. Une perturbation composée (par exemple compression adiabatique, qui change et ) exige un raisonnement au cas par cas via le signe de .
3.5.5 Optimiser un procédé
Les lois de modération se résument par le principe de Le Chatelier : une perturbation déplace l'équilibre dans le sens qui tend à en modérer l'effet. Optimiser une synthèse, c'est choisir les conditions qui rapprochent l'état final du produit voulu, en agissant sur l'un des deux termes de .
Méthode : Optimisation thermodynamique d'un procédé
- Agir sur : seule la température le modifie, dans le sens donné par van 't Hoff (basse température pour une réaction exothermique, haute pour une réaction endothermique). Compromis avec la vitesse : à basse température la réaction est lente ; un catalyseur l'accélère sans changer , et l'on travaille au plus bas compatible avec son activité (température d'amorçage).
- Agir sur , à fixé, pour le maintenir au-dessous de : pression totale (si ), dilution par un gaz inerte à pression fixée (si ), excès d'un réactif bon marché, élimination d'un produit au fur et à mesure (condensation, absorption, distillation), recyclage des réactifs non convertis.
- Minimiser un produit secondaire : il naît d'une autre réaction, qui a son propre quotient et sa propre constante. On choisit les conditions qui maintiennent ce quotient au voisinage de sa constante (par exemple en réintroduisant le produit secondaire à l'entrée du réacteur), ou qui abaissent cette constante (température), ou l'on bloque cette réaction cinétiquement (catalyseur sélectif).
est exothermique et : le froid favorise mais rend la réaction trop lente ; on travaille vers (catalyseur au fer), sous 150 à , en proportions stœchiométriques, en condensant l'ammoniac formé et en recyclant le gaz non converti. La thermodynamique fixe la limite ; la cinétique décide si on l'approche.
Complément (hors programme MP : capacité numérique du programme de PC). Le script suivant illustre la loi de modération thermique ; il n'est pas exigible en MP.
Capacité numérique : Taux d'avancement à l'équilibre en fonction de la température
On considère la réaction unique en phase gazeuse (isomérisation, ), avec et constants. En partant d'une mole de pure, l'avancement à l'équilibre coïncide avec le taux d'avancement , et . On résout , soit , où est obtenu par la relation de van 't Hoff. Le programme trace en fonction de .
import numpy as np
import matplotlib.pyplot as plt

R = 8.314                 # J/K/mol
drH = -20.0e3             # enthalpie standard de reaction (J/mol) : exothermique
drS = -50.0               # entropie standard de reaction (J/K/mol)

def K_standard(T):
    """Constante d'equilibre via K = exp(-DrG0 / RT), DrG0 = DrH - T DrS."""
    drG = drH - T * drS
    return np.exp(-drG / (R * T))

def taux_equilibre(T):
    """Pour A = B partant de A pur : alpha = K / (1 + K)."""
    K = K_standard(T)
    return K / (1.0 + K)

T = np.linspace(250, 800, 400)      # temperatures en kelvin
alpha = taux_equilibre(T)

plt.figure(figsize=(7, 4))
plt.plot(T, alpha, color="crimson", lw=2)
plt.axhline(0.5, ls="--", color="gray", lw=0.8)
plt.xlabel("Temperature T (K)")
plt.ylabel("Taux d'avancement a l'equilibre alpha")
plt.title("Reaction exothermique : alpha decroit avec T (van 't Hoff)")
plt.ylim(0, 1)
plt.grid(alpha=0.3)
plt.tight_layout()
plt.savefig("taux_equilibre.png", dpi=150)
print("K(300 K) =", K_standard(300.0), " -> alpha =", taux_equilibre(300.0))
print("K(600 K) =", K_standard(600.0), " -> alpha =", taux_equilibre(600.0))
# Sortie obtenue en l'executant :
# K(300 K) = 7.4235010820085945  -> alpha = 0.8812845169408408
# K(600 K) = 0.1347073286516485  -> alpha = 0.11871548305915915
Le programme affiche , soit , et , soit . Pour une réaction exothermique, décroît quand augmente, conformément à la loi de modération thermique ; on inverserait le sens de variation en prenant .
3.6 Synthèse du chapitre
- Enthalpie libre de réaction : , avec (quotient réactionnel, sans dimension).
- Constante d'équilibre : définie par , d'où . À l'équilibre et .
- Critère d'évolution : sens direct ; sens indirect. État final d'un système homogène : toujours un équilibre (« quasi total » si est grand, reste calculé) ; transformation totale seulement par disparition d'un solide ou d'un liquide pur (rupture d'équilibre, ).
- van 't Hoff : ; croît avec si endothermique, décroît si exothermique.
- Déplacements : sens endothermique ; sens de moins de gaz ; dilution sens de plus de solutés ; gaz inerte à constant aucun effet.
- Optimisation : agir sur (température, en compromis avec la vitesse) ou sur (pression, inerte, excès de réactif, élimination d'un produit, recyclage) ; un produit secondaire se combat sur son propre quotient.
3.7 Travaux dirigés
Exercice 1 — Le monoxyde de carbone des fumées : une réaction « totale » et son reste
Une chaudière brûle du méthane avec un excès d'air : l'air apporte fois le dioxygène nécessaire à la combustion complète ; l'air contient 21 % de dioxygène et 79 % de diazote (en moles, soit moles de diazote par mole de dioxygène). Dans la flamme, les fumées atteignent environ 2000 K ; le long de l'échangeur, elles se refroidissent jusqu'à quelques centaines de kelvins. La pression est de 1 bar. On s'intéresse à l'équilibre
| espèce | (1000 K) | (2000 K) | ||
|---|---|---|---|---|
( et en , en ; les deux dernières colonnes sont lues dans les tables NIST-JANAF.)
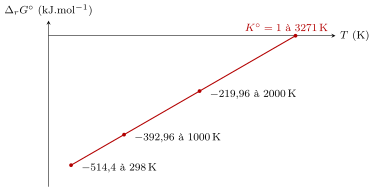
1) Calculer et ; interpréter leurs signes. Calculer à 298 K et la température à laquelle . On écrit maintenant l'équilibre pour une mole de monoxyde de carbone : que devient la constante ? L'état final calculé change-t-il ?
2) Calculer à 1000 K et à 2000 K dans l'approximation des grandeurs constantes, puis à partir des tables JANAF. Comparer, et en déduire l'erreur commise sur .
3) Pour , établir la composition des fumées après combustion complète ( et ). Le monoxyde de carbone restant à l'équilibre étant très minoritaire, montrer que sa fraction molaire vaut approximativement
et la calculer à 1500, 1800, 2000 et 2200 K (en ppm, parties par million en moles). Vérifier l'approximation à 2000 K en évaluant la quantité de dioxyde de carbone dissociée.
4) Reprendre le calcul à 2000 K avec un réglage pauvre en air () puis riche en air (), et sous (chambre de combustion d'une turbine à gaz, ). Dans quel cas l'approximation de la question 3 devient-elle mauvaise ?
5) À la cheminée d'une chaudière bien réglée, on mesure typiquement quelques dizaines de ppm de monoxyde de carbone, alors que l'équilibre à 1500 K n'en laisse que 2 ppm, et qu'à 600 K il n'en laisse pratiquement rien. Proposer une explication.
Démonstration (Corrigé)
La stratégie. On calcule par ; on contrôle ce calcul sur des valeurs mesurées ; puis on traite la réaction comme « quasi totale » : on pose que presque tout le monoxyde est oxydé, et c'est la constante qui donne ce qui reste. Une hypothèse de ce type ne vaut que si l'on vérifie, à la fin, que ce reste est petit.
1) Les grandeurs de réaction.
La réaction est fortement exothermique (c'est une combustion). L'entropie diminue : trois moles de gaz en donnent deux (), et la perte d'environ par mole de gaz disparue est l'ordre de grandeur habituel.
À 298 K : , donc
quand , soit : il faut une température de cet ordre pour que le dioxyde de carbone soit notablement dissocié.
L'écriture. Pour , toutes les grandeurs de réaction sont divisées par deux : , donc . Mais le quotient devient lui aussi , et équivaut à : l'état final ne dépend pas de l'écriture, seule la valeur numérique de la constante en dépend. C'est pourquoi la valeur de seule ne peut pas dire si une réaction est « totale » : elle se lit avec son équation.
2) L'approximation contrôlée.
- À 1000 K : ; tables : . Écart : .
- À 2000 K : ; tables : . Écart : .
À 2000 K, , contre par les tables : 4 % d'écart. Une erreur sur multiplie par : à 1000 K, font déjà 23 %. Ici l'approximation est excellente au regard de ce qu'on demande (un ordre de grandeur de la teneur en monoxyde) : et varient bien avec , mais leurs variations se compensent presque dans . On le vérifie, on ne le suppose pas.
3) Le reste d'une réaction quasi totale. Composition. Pour une mole de méthane : moles de dioxygène et moles de diazote. Après combustion complète : mole de , moles d'eau, mole de dioxygène en excès, moles de diazote, soit moles. Donc
La formule. À l'équilibre,
Si le monoxyde restant est très minoritaire, les fractions de et de sont celles de la combustion complète, et l'on isole : c'est la formule de l'énoncé. Les valeurs (, ) :
| (K) | (ppm) | ||
|---|---|---|---|
| 1500 | |||
| 1800 | |||
| 2000 | |||
| 2200 |
La teneur d'équilibre est multipliée par plus de mille entre 1500 et 2200 K : c'est l'exothermicité, vue par van 't Hoff.
Vérification à 2000 K. de 11,95 moles, c'est mole de dissociée, qui libère mole de dioxygène. La quantité de baisse de 0,85 %, celle de monte de 1,4 % : en reportant ces corrections dans la formule, . Le calcul exact (équation résolue sans approximation) donne : l'approximation était juste à 1,5 % près. À 2200 K, l'écart monte à 7 % (exact : ) : plus la dissociation est forte, moins l'hypothèse tient.
4) L'air et la pression. Composition. : , ; : . À 2000 K :
- : (exact : 341) ;
- : la formule donne , mais le dioxygène libéré par la dissociation ( mole) n'est plus négligeable devant les mole d'excès : le calcul exact donne , écart de 14 %. L'approximation devient mauvaise quand l'espèce dont dépend le reste (ici le dioxygène) est elle-même rare.
Moins d'air, c'est plus de monoxyde : à 2000 K, on passe de 340 à 1800 ppm quand l'excès passe de 50 % à 2 %. C'est le compromis du réglage d'un brûleur : trop d'air refroidit les fumées et emporte de la chaleur à la cheminée, trop peu laisse du monoxyde (toxique et perdu). La pression. est proportionnel à ( : la compression favorise le côté qui compte le moins de gaz, ) ; sous 20 bar, le reste est divisé par : à 2000 K.
5) Un équilibre figé. L'équilibre ne s'atteint qu'à la vitesse des réactions. Dans la flamme, à 2000 K, l'oxydation du monoxyde est très rapide et la composition suit l'équilibre (des centaines de ppm). En se refroidissant, l'équilibre exigerait de réoxyder presque tout ce monoxyde ; mais la vitesse s'effondre avec la température, et au contact d'une paroi froide la composition se fige à la valeur atteinte vers 1500 à 1700 K. C'est pourquoi on soigne la longueur de flamme et l'on évite qu'elle touche une paroi froide. La thermodynamique dit ce qui reste à l'équilibre ; la cinétique dit si l'on y arrive.
Ce que l'exercice installe. se calcule à toute température par , et l'on chiffre l'approximation quand on peut (ici quelques pour cent sur à 2000 K). Une réaction « totale » est une approximation dont on calcule le reste : on pose l'état de transformation complète, la constante donne la petite quantité restante, et l'on vérifie que ce reste ne modifie pas les autres quantités. Le reste dépend de la constante, mais aussi de la composition (l'excès d'air) et de la pression : la valeur de ne suffit jamais seule.
Exercices du chapitre
- Le monoxyde de carbone des fumées : une réaction « totale » et son reste corrigé
- Le pH de l'eau neutre à 37 °C : exploiter van 't Hoff sur des mesures corrigé
- Le charbon de bois et le monoxyde de carbone : l'équilibre de Boudouard corrigé
- Le bicarbonate de soude dans le four : équilibre, rupture, ou atmosphère qui décide corrigé
- Le styrène : déshydrogéner sous un torrent de vapeur d'eau corrigé
- L'éthanol de synthèse : convertir peu par passe, et empêcher l'éther de se former corrigé