Expression différentielle des principes ; potentiel chimique
Cours · thermodynamique et machines thermiques (PT), chapitre 2 · CPGE PT (2e année) · le début du chapitre, la suite sur Adloun
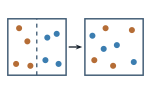
Les deux premiers principes de la thermodynamique se formulent d'ordinaire pour une transformation finie, entre un état initial et un état final. Mais dès que l'on veut suivre une évolution au fil de son déroulement — calculer une variation de température le long d'une compression, écrire une équation différentielle de refroidissement, ou décrire une réaction qui avance lentement — il faut passer à l'échelle mésoscopique et découper la transformation en une succession de pas infinitésimaux. C'est l'objet des identités thermodynamiques, qui condensent en une seule ligne le premier et le second principe.
En classe de PT, on unifie délibérément la présentation de la physique et de la chimie : les identités sont écrites d'emblée pour un système de composition variable, ce qui fait apparaître naturellement le potentiel chimique de chaque constituant. Cette grandeur, rattachée ici au cours de physique, joue pour les échanges de matière le rôle que la température joue pour les échanges de chaleur et la pression pour les échanges de volume. Elle prépare l'étude des changements d'état des corps purs, dans le cours sur les diagrammes d'état des fluides réels, et celle des équilibres chimiques.
2.1 Échelle mésoscopique et transformations infinitésimales
2.1.1 Découper un système, découper une transformation
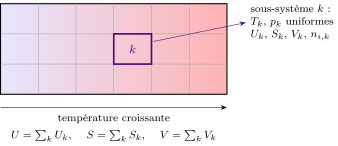
L'échelle mésoscopique est une échelle intermédiaire : un sous-système mésoscopique est assez petit pour qu'on puisse le considérer comme homogène et lui attribuer des grandeurs intensives locales (, , concentration) uniformes, mais assez grand pour contenir un très grand nombre de particules et rester justiciable de la thermodynamique. Un système macroscopique inhomogène se découpe en sous-systèmes mésoscopiques élémentaires, chacun décrit par ses propres variables d'état.
Méthode : Découper une transformation finie
Une transformation finie qui n'est pas quasi-statique, ou le long de laquelle les grandeurs varient beaucoup, se traite en la découpant en une succession de transformations infinitésimales. Sur chaque pas, les variations , , sont du premier ordre ; on écrit les principes sous forme différentielle, puis on intègre entre l'état initial et l'état final. C'est cette démarche qui transforme un principe en une équation différentielle relative au système étudié.
Pour une fonction d'état , la variation infinitésimale est une différentielle exacte : son intégrale entre deux états ne dépend pas du chemin, . Au contraire, les échanges et ne sont pas des différentielles de fonctions d'état : on les note et non , car dépend du chemin suivi.
Lorsqu'on découpe un système en sous-systèmes mésoscopiques , toute grandeur extensive est la somme des contributions : , , , . Cette additivité est ce qui permet de traiter un système inhomogène (température ou concentration non uniformes) en sommant les identités écrites localement sur chaque sous-système.
Deux blocs identiques d'un même métal, de capacité thermique , aux températures et , sont mis en contact thermique et isolés de l'extérieur. Que vaut la variation d'entropie de l'ensemble ?
Démonstration (Solution)
Par additivité, . L'ensemble étant isolé, la température finale est . En intégrant pour chaque bloc : . Comme (inégalité arithmético-géométrique), : l'entropie créée par le transfert irréversible est bien positive, nulle seulement si .
2.2 Les deux principes sous forme différentielle
2.2.1 Premier principe pour une transformation infinitésimale
Pour une transformation infinitésimale d'un système fermé, macroscopiquement au repos, la variation d'énergie interne est
où est le transfert thermique reçu et le travail reçu. Lorsque le seul travail est celui des forces de pression extérieure, , y compris pour une transformation brutale ; si la transformation est quasi statique (le système reste en équilibre mécanique avec l'extérieur), et .
En tenant compte de l'énergie cinétique macroscopique et d'une énergie potentielle extérieure , le bilan complet s'écrit . Dans tout ce chapitre le système est immobile et l'on se limite à .
2.2.2 Second principe pour une transformation infinitésimale
Il existe une fonction d'état extensive , l'entropie, telle que pour toute transformation infinitésimale d'un système fermé
est la température de la frontière où s'effectue le transfert . Le terme de création est nul si et seulement si la transformation est réversible, strictement positif si elle est irréversible.
Pour un système isolé, donc et : l'entropie d'un système isolé ne peut que croître, et l'équilibre correspond à son maximum. C'est la traduction la plus directe du « sens du temps » thermodynamique.
La relation de Boltzmann relie l'entropie au nombre de micro-états compatibles avec l'état macroscopique. Une évolution spontanée va vers les configurations les plus probables (dispersion d'un gaz, mélange, homogénéisation d'une température) : augmente, donc augmente.
2.3 Identités thermodynamiques
2.3.1 Identité fondamentale pour l'énergie interne
En combinant, pour une transformation réversible d'un système fermé de composition figée, avec et , on obtient une relation qui, ne faisant intervenir que des fonctions d'état, reste valable pour toute transformation.
Pour un système fermé de composition constante,
Cette identité est une relation entre variations de fonctions d'état : elle est indépendante du chemin, réversible ou non.
On établit l'identité en supposant la transformation réversible (, ), mais le résultat, ne reliant que des fonctions d'état, s'applique à toute transformation, même violemment irréversible. C'est le grand intérêt de l'écriture différentielle.
2.3.2 Enthalpie et enthalpie libre
On définit deux fonctions d'état à partir de :
L'enthalpie libre est aussi appelée énergie de Gibbs. et sont extensives, homogènes à une énergie ().
Pour un système fermé de composition constante,
Démonstration (Démonstration)
On différentie : . En reportant , les termes se compensent : . Puis donne .
Chaque fonction a ses variables naturelles, celles dont les différentielles apparaissent au second membre : , , . Les identités fournissent alors les dérivées partielles :
2.3.3 Définitions thermodynamiques de , et
Les relations
définissent respectivement la température thermodynamique et la pression thermodynamique du système. La température apparaît ainsi comme la sensibilité de l'énergie interne à l'entropie (à volume et composition figés), la pression comme sa sensibilité au volume.
Ces définitions préparent celle du potentiel chimique : de même que est conjuguée à et à , le potentiel chimique sera la variable conjuguée à la quantité de matière .
2.4 Identités pour un système de composition variable
2.4.1 Introduction du potentiel chimique
Lorsque la composition du système peut varier — réaction chimique, changement d'état, transfert d'un constituant entre deux phases — l'énergie interne dépend aussi des quantités de matière . On complète l'identité fondamentale par un terme d'échange de matière pour chaque constituant.
Pour un système fermé de composition variable comportant les constituants ,
et, en reprenant les définitions , ,
La grandeur , identique dans les trois écritures, est le potentiel chimique du constituant .
Démonstration (Démonstration)
On part de . Différentiant : . Puis donne . Le terme n'est affecté par aucune de ces deux définitions (qui ajoutent puis retranchent ), d'où l'identité de dans les trois expressions.
2.4.2 Le potentiel chimique
Le potentiel chimique du constituant est la dérivée partielle de l'enthalpie libre par rapport à sa quantité de matière, les autres constituants, et restant fixés :
De façon équivalente, . C'est une enthalpie libre molaire partielle, homogène à .
De même que la température règle les échanges de chaleur (la chaleur va du chaud vers le froid) et la pression les échanges de volume, le potentiel chimique règle les échanges de matière : un constituant migre spontanément des zones de fort potentiel chimique vers les zones de faible potentiel chimique, jusqu'à égalité. À l'équilibre d'un constituant réparti entre deux phases et , .
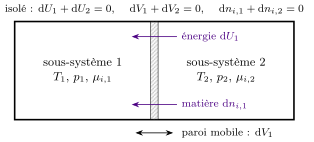
Un système isolé est formé de deux sous-systèmes 1 et 2, chacun en équilibre interne, qui peuvent échanger de l'énergie, du volume (paroi mobile) et de la matière (paroi perméable). Au cours d'une évolution élémentaire,
Démonstration (Démonstration)
L'identité à composition variable, écrite pour chaque sous-système, donne . Le système total est isolé : , , , et il n'échange pas d'entropie, donc , ce qui donne l'expression annoncée, positive par le second principe. Chaque échange pris seul (les autres grandeurs intensives étant égales de part et d'autre) en tire son sens : l'énergie va vers la plus basse température, le volume vers la plus forte pression, et le constituant quitte le sous-système où son potentiel chimique est le plus élevé. À l'équilibre, , et pour chaque constituant qui peut traverser la paroi.
Le potentiel chimique est une grandeur intensive. À et fixées, est extensive : , fonction homogène de degré 1 en les . En dérivant cette égalité par rapport à , il vient : est homogène de degré 0, inchangé quand on multiplie toutes les quantités de matière par . Attention : est une dérivée de par rapport à , et non le quotient , sauf pour un corps pur ().
2.4.3 Enthalpie libre en fonction des potentiels chimiques
Comme est extensive et les intensifs, l'enthalpie libre d'un système s'exprime en fonction des potentiels chimiques de ses constituants :
où les sont pris à la température et à la pression du système. L'égalité vaut dans tout état d'équilibre interne : fixer et n'est qu'une étape de la démonstration, pas une condition. Pour un corps pur, , soit : le potentiel chimique d'un corps pur est son enthalpie libre molaire.
Démonstration (Démonstration)
À et fixés, car est extensive (homogène de degré 1 en les ). En dérivant cette égalité par rapport à , puis en prenant : , c'est-à-dire .
En différentiant l'identité d'Euler on obtient . En la comparant à l'identité , les termes se simplifient et il reste
À et fixés, : les potentiels chimiques d'un mélange ne varient pas indépendamment. Pour un corps pur, on retrouve .
2.5 Critère d'évolution : comme potentiel thermodynamique
2.5.1 Enthalpie libre et transformations isothermes isobares
Un système fermé évolue au contact d'un thermostat de température et d'une atmosphère de pression constante , sans autre travail que celui des forces de pression. Si ses états initial et final sont des états d'équilibre à et ,
et, si le système reste à chaque instant à la température et à la pression (changement d'état, échange de matière entre phases), . L'enthalpie libre ne peut que décroître ; l'équilibre est atteint au minimum de . L'égalité correspond à une évolution réversible.
Démonstration (Démonstration)
La pression extérieure étant constante, le travail reçu vaut et le premier principe donne . Le transfert thermique est reçu du thermostat, à la température : le second principe s'écrit . En éliminant :
Comme et , le premier membre vaut . Si le système reste à et tout au long de l'évolution, le même calcul sur un pas donne . La température et la pression qui figurent dans sont celles du système : c'est pourquoi elles doivent coïncider avec celles du milieu extérieur dans les états que l'on compare.
joue, pour les transformations isothermes, isobares et spontanées, le rôle que l'entropie joue pour un système isolé : c'est un potentiel thermodynamique. Le système évolue en « descendant » la fonction et se stabilise à son minimum. Comme la quasi-totalité des transformations physico-chimiques du programme sont isobares (à l'air libre) et isothermes (au contact du milieu), est la fonction reine : à et fixés, elle ne dépend plus que de la composition.
On se contente ici de justifier que décroît dans ces conditions ; l'étude générale des potentiels thermodynamiques (choix de la fonction selon les contraintes, transformation de Legendre systématique) est hors-programme en PT.
2.6 Expression du potentiel chimique selon l'état physique
2.6.1 Forme générale : activité et référence
Quel que soit l'état physique de l'espèce , son potentiel chimique se met sous la forme
où est l'activité (sans dimension) et le potentiel chimique de référence, ne dépendant que de . L'activité mesure l'écart à l'état de référence : redonne .
2.6.2 Potentiel chimique d'un gaz parfait
Pour un gaz parfait pur, à la température et sous la pression , on admet
est le potentiel chimique standard (gaz parfait sous ). L'activité vaut .
Comme en chimie, cette expression est admise : son établissement est hors programme. Il découle pourtant en une ligne de l'identité et de l'équation d'état ; c'est l'objet de l'exercice résolu « Complément — Le potentiel chimique du gaz parfait tiré de l'identité ».
Dans un mélange idéal de gaz parfaits, chaque constituant se comporte comme s'il était seul : , où est la pression partielle et la fraction molaire.
2.6.3 Phases condensées et solutés
On retient les modèles suivants :
- Gaz parfait (pur ou en mélange) : , avec .
- Soluté en solution diluée idéale : , avec .
- Solvant d'une solution diluée : .
- Solide ou liquide pur seul dans sa phase : , donc .
Le programme de chimie n'aborde pas l'influence de la pression sur le potentiel chimique d'une phase condensée pure : on y prend . L'identité , à température fixée, en donne l'ordre de grandeur sans formule nouvelle à retenir. Le volume molaire d'un solide ou d'un liquide est faible et presque constant (de l'ordre de ) : une surpression de change d'environ , petit devant . L'effet ne devient décisif qu'à des pressions de l'ordre du gigapascal, comme pour la transformation du graphite en diamant.
Pour un gaz, l'état de référence est l'état standard (, gaz parfait sous ). Pour un soluté, la référence est la solution idéale de concentration extrapolée depuis la dilution infinie : une convention, non un état réellement accessible. Un solide pur a , mais son dépend malgré tout de .
2.7 Formulations massiques et molaires
2.7.1 Grandeurs massiques et molaires
Pour une grandeur extensive (comme , , , , ), on note la grandeur massique associée (par unité de masse) et la grandeur molaire associée (par mole). Ces grandeurs, quotients de deux extensives, sont intensives.
Pour un système fermé de composition constante et de masse fixée, en divisant l'identité par on obtient, pour les grandeurs massiques , , , , :
Les mêmes relations, écrites avec les grandeurs molaires , sont valables à quantité de matière fixée.
Les tables de vapeur et les diagrammes d'état des fluides réels donnent des grandeurs massiques : enthalpie massique , entropie massique , volume massique . Les identités massiques permettent de les exploiter directement, sans repasser par la quantité de matière, ce qui est commode pour les machines et les écoulements.
Exercices du chapitre
- Le ballon d'eau chaude stratifié : découper pour sommer, et ce que coûte un brassage corrigé
- La sonde dans un four programmé : un retard, une équation différentielle, et une entropie créée qui s'évanouit avec la lenteur corrigé
- La compression dans un cylindre de moteur Diesel : une loi polytropique tirée du premier principe, jugée par le second corrigé
- Le ballon de baudruche à l'hélium : ce que , et égalisent, chacun pour son compte corrigé
- Graphite ou diamant : quinze mille bars pour renverser le signe de corrigé
- Capturer le dioxyde de carbone : le travail minimal d'une séparation corrigé