chimie organique 2 (PC) · Chapitre 1 · Exercice de TD
Un même alcène, deux alcools : le limonène
Conversion de groupes caractéristiques · A. Additions électrophiles sur les doubles liaisons C=C · niveau 2
Énoncé
Le limonène, , est le constituant principal de l'huile essentielle d'orange. Sa molécule porte deux doubles liaisons : l'une dans le cycle, trisubstituée, l'autre dans le groupe isopropényle, terminale et disubstituée sur un seul carbone. Voici sa structure : un cycle à six chaînons qui porte un méthyle sur un carbone de la double liaison du cycle et, en face, un groupe .
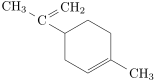
Le tableau donne les constantes de vitesse de l'hydratation en milieu acide aqueux de quelques alcènes simples, à (loi de vitesse , valeurs de la littérature).
| Alcène | Structure | () |
|---|---|---|
| propène | ||
| (Z)-but-2-ène | ||
| (E)-but-2-ène | ||
| 2-méthylbut-2-ène | ||
| 2,3-diméthylbut-2-ène |
1) Écrire le mécanisme limite de l'hydratation du 2-méthylbut-2-ène en milieu acide et indiquer l'étape cinétiquement déterminante. Interpréter le classement du tableau ; comparer en particulier le 2-méthylbut-2-ène au propène, puis les deux but-2-ène entre eux. En admettant que tout l'écart de vitesse entre le 2-méthylbut-2-ène et le propène tienne à l'état de transition, estimer l'écart d'enthalpie libre d'activation correspondant.
2) Placé dans l'acide sulfurique dilué, le limonène donne d'abord l'-terpinéol, , constituant odorant de l'huile de pin, dont voici la structure : le cycle et sa double liaison sont intacts, et le carbone du groupe latéral porte désormais deux méthyles et un groupe hydroxyle.
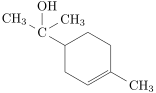
a. Montrer que la protonation de chacune des deux doubles liaisons peut conduire à un carbocation tertiaire. b. Écrire le mécanisme limite de la formation de l'-terpinéol. c. Si l'on prolonge la réaction, on isole la terpine, , un diol. Proposer sa structure. L'-terpinéol issu du limonène naturel, énantiomériquement pur, est optiquement actif ; la terpine ne l'est pas. Pourquoi ? d. Quelle masse d'-terpinéol peut-on espérer, au plus, de de limonène ?
3) On veut maintenant fixer un groupe hydroxyle sur le carbone terminal du groupe isopropényle. On dispose d'un dialkylborane très encombré, noté , qui s'additionne sur une double liaison comme le borane mais ne porte qu'une liaison ; l'hydrolyse oxydante par en milieu basique (donnée) remplace la liaison par une liaison , sur le même carbone et avec la même orientation dans l'espace. a. Quelle double liaison du limonène réagit avec , et sur quel carbone le bore se fixe-t-il ? b. Écrire le mécanisme limite de l'addition et préciser sa stéréochimie. c. Donner l'alcool obtenu après hydrolyse oxydante, sa classe, et le comparer à l'-terpinéol. d. Pourquoi n'emploie-t-on pas simplement le borane ?
4) Cas limite. Le (Z)-but-2-ène est traité, d'une part par l'eau en milieu acide, d'autre part par un borane puis par l'hydrolyse oxydante. Quels alcools obtient-on ? Que devient ici la question de la régiosélectivité ?
Corrigé
La stratégie. Deux électrophiles, deux étapes déterminantes. En milieu acide, l'étape lente est la protonation, qui fabrique un carbocation : plus il est stable, plus l'état de transition qui y mène est bas (postulat de Hammond), plus la réaction est rapide et plus ce carbocation est celui qui se forme. Avec un borane, il n'y a pas de carbocation libre : l'addition est concertée, et c'est l'encombrement autour du bore qui choisit le carbone.
1) Mécanisme et classement. Le mécanisme limite compte trois actes. L'ion oxonium cède son proton à la double liaison : les deux électrons forment la liaison sur le carbone le moins substitué, , et la charge positive se retrouve sur le carbone qui porte deux méthyles, devenu un carbocation tertiaire.
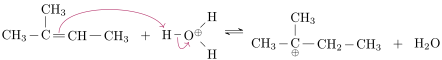
Une molécule d'eau, par un doublet non liant de son oxygène, s'additionne sur le carbocation ; une autre molécule d'eau arrache enfin le proton de l'ion oxonium formé, ce qui libère le 2-méthylbutan-2-ol et régénère : l'acide est un catalyseur.
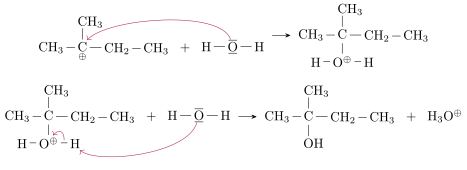
La protonation est l'étape cinétiquement déterminante : elle détruit la liaison et crée une charge, alors que l'addition de l'eau sur un carbocation et la déprotonation sont très rapides. C'est d'ailleurs ce que dit la loi de vitesse du premier ordre en et en alcène.
Classement. Les vitesses se rangent en deux familles séparées par plus de deux ordres de grandeur : le propène et les deux but-2-ène, qui ne peuvent former qu'un carbocation secondaire, ont à ; le 2-méthylbut-2-ène et le 2,3-diméthylbut-2-ène, qui forment un carbocation tertiaire, ont à . Le rapport
traduit la stabilisation du carbocation par les groupes alkyle donneurs (effet inductif et hyperconjugaison) : l'état de transition de la protonation ressemble au carbocation, il en partage la stabilisation. Dans chaque famille, les écarts sont faibles : ils tiennent à la stabilité de l'alcène de départ. Le (Z)-but-2-ène, moins stable que l'isomère (E) (gêne entre les deux méthyles du même côté), part d'un niveau d'énergie plus haut pour arriver au même carbocation : il réagit un peu plus vite ().
Ordre de grandeur. D'après la relation d'Eyring, un rapport de constantes de vitesse correspond à un écart d'enthalpie libre d'activation :
Une quinzaine de kilojoules par mole suffit à multiplier une vitesse par plusieurs centaines : c'est l'ordre de grandeur de la stabilisation supplémentaire d'un carbocation tertiaire par rapport à un secondaire, telle qu'elle se répercute sur l'état de transition. L'éthène, qui ne peut former qu'un carbocation primaire, est beaucoup plus lent encore ; le 2-méthylpropène, qui forme un carbocation tertiaire, rejoint la famille rapide (ordre de grandeur, aucune valeur n'est donnée ici).
2) Le limonène en milieu acide.
a. La protonation de la double liaison du groupe isopropényle sur le terminal place la charge sur le carbone qui porte le méthyle et le cycle : carbocation tertiaire. La protonation de la double liaison du cycle sur le place la charge sur le carbone qui porte le méthyle du cycle : carbocation tertiaire, lui aussi. Les deux doubles liaisons sont donc réactives, ce qui explique qu'une réaction prolongée les hydrate toutes deux. L'-terpinéol, produit observé en premier, vient de la protonation du groupe isopropényle : c'est la donnée expérimentale qui départage les deux voies.
b. On représente le limonène par , où désigne le cycle à six chaînons qui porte la double liaison et le méthyle (le 4-méthylcyclohex-3-én-1-yle). Le proton se fixe sur le terminal : les électrons forment la liaison , et la charge positive s'installe sur le carbone tertiaire.
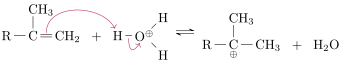
L'eau s'additionne sur le carbocation, puis l'ion oxonium formé est déprotoné par l'eau, exactement comme à la question 1 : on obtient l'alcool tertiaire , l'-terpinéol. Bilan : (équilibré). La double liaison du cycle n'a pas été touchée, et le carbone du cycle qui porte le groupe latéral n'a perdu aucune liaison : sa configuration est conservée.
c. La seconde double liaison s'hydrate à son tour par le même mécanisme : protonation du du cycle, carbocation tertiaire sur le carbone qui porte le méthyle, addition de l'eau, déprotonation. On obtient un diol dont les deux groupes hydroxyle sont sur des carbones tertiaires : le cycle porte, d'un côté, un méthyle et un sur le même carbone, de l'autre le groupe .
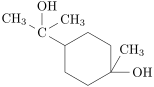
Bilan : (équilibré). Dans l'-terpinéol, le carbone du cycle qui porte le groupe latéral est un stéréocentre : ses deux chemins dans le cycle sont différents, l'un atteint la double liaison après un seul , l'autre après deux. Dans la terpine, la double liaison a disparu et les deux chemins sont identiques (deux vers le carbone qui porte le méthyle) : ce carbone n'est plus un stéréocentre, la molécule possède un plan de symétrie qui passe par les deux carbones substitués, elle est achirale. Elle existe seulement sous deux formes, cis et trans, selon que les deux groupes sont du même côté du cycle ou non ; aucune n'est optiquement active.
d. ; l'hydratation est mole à mole, d'où au plus d'-terpinéol. En pratique on arrête la réaction avant que la terpine ne s'accumule : la sélectivité est cinétique.
3) L'hydroboration du limonène.
a. Le dialkylborane réagit avec la double liaison terminale du groupe isopropényle. Les deux doubles liaisons ont des richesses électroniques voisines, mais celle du cycle est trisubstituée, encadrée par le cycle et un méthyle, alors que le terminal est dégagé : le bore, porteur de deux groupes très volumineux, ne peut approcher que ce carbone-là. Le bore se fixe sur le terminal, l'hydrogène sur le carbone voisin. On remarque que le choix est inverse de celui de l'hydratation acide : en milieu acide, l'hydrogène allait sur le et le groupe hydroxyle sur le carbone le plus substitué.
b. L'addition est concertée : en un seul acte, les électrons de la double liaison forment la liaison avec le terminal pendant que les électrons de la liaison forment la liaison avec le carbone voisin. L'état de transition est un cycle à quatre centres , , , .
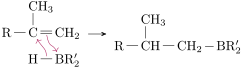
Le bore, électrophile (lacune électronique), commence à se lier au carbone terminal, où la gêne est minimale ; les deux nouvelles liaisons se forment du même côté de la double liaison : l'addition est syn. Elle crée ici un stéréocentre sur le carbone qui reçoit l'hydrogène ; les deux faces de la double liaison étant presque équivalentes, on obtient deux diastéréoisomères en proportions voisines, le stéréocentre du cycle restant inchangé.
c. L'hydrolyse oxydante remplace par sur le terminal : on obtient l'alcool primaire , le 2-(4-méthylcyclohex-3-én-1-yl)propan-1-ol (nom d'usage : p-menth-1-én-9-ol), dont voici la structure : le cycle intact porte un groupe .
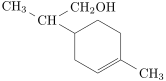
Il a la même formule brute que l'-terpinéol : ce sont deux isomères de constitution, un alcool tertiaire (Markovnikov, voie acide) et un alcool primaire (anti-Markovnikov, voie borane), tirés de la même double liaison.
d. Le borane porte trois liaisons et il est petit : après une première addition sur le groupe isopropényle, l'organoborane formé garde des liaisons capables de s'additionner sur la double liaison du cycle de la même molécule ou d'une autre. On perdrait la sélectivité entre les deux doubles liaisons. Le dialkylborane encombré, qui n'a qu'une liaison et qui distingue nettement un carbone dégagé d'un carbone encombré, n'attaque que la double liaison terminale.
4) Cas limite : un alcène symétrique. Les deux carbones de la double liaison du (Z)-but-2-ène portent chacun un hydrogène et un méthyle : le proton peut se fixer sur l'un ou l'autre, on forme le même carbocation secondaire ; le bore peut se fixer sur l'un ou l'autre, avec la même gêne. Les deux voies donnent le même alcool, le butan-2-ol (racémique dans les deux cas). La régiosélectivité n'a d'objet que si les deux carbones de la double liaison sont différemment substitués : c'est précisément ce qui rend les deux voies complémentaires sur le limonène.
Ce que l'exercice installe. L'hydratation acide passe par un carbocation formé à l'étape cinétiquement déterminante : sa stabilité fixe à la fois la vitesse (réactivité comparée des alcènes, un facteur de plusieurs centaines entre secondaire et tertiaire) et la régiosélectivité (Markovnikov). L'hydroboration est concertée et syn ; l'encombrement place le bore sur le carbone terminal, et l'hydrolyse oxydante y met le groupe hydroxyle (anti-Markovnikov) : sur une double liaison terminale, les deux voies donnent deux alcools isomères de constitution. Un écart de vitesse se traduit en enthalpie libre d'activation par .
100 % gratuit
La suite du chapitre est sur Adloun
- 18 autres exercices corrigés dans ce chapitre, et 16 à chercher avec le tuteur
- Les 2 QCM du chapitre, le premier sans compte
- Le podcast et la vidéo du chapitre : 2 minutes d'écoute sans compte
- Le tuteur, qui guide pas à pas sans donner la réponse
Sans compte : le cours, le premier QCM et 2 minutes de podcast et de vidéo. Exercices et tuteur : inscription gratuite en 30 secondes, sans carte bancaire.